BLOOD | 如何诊断和治疗伴酪氨酸激酶基因融合的髓系/淋系肿瘤
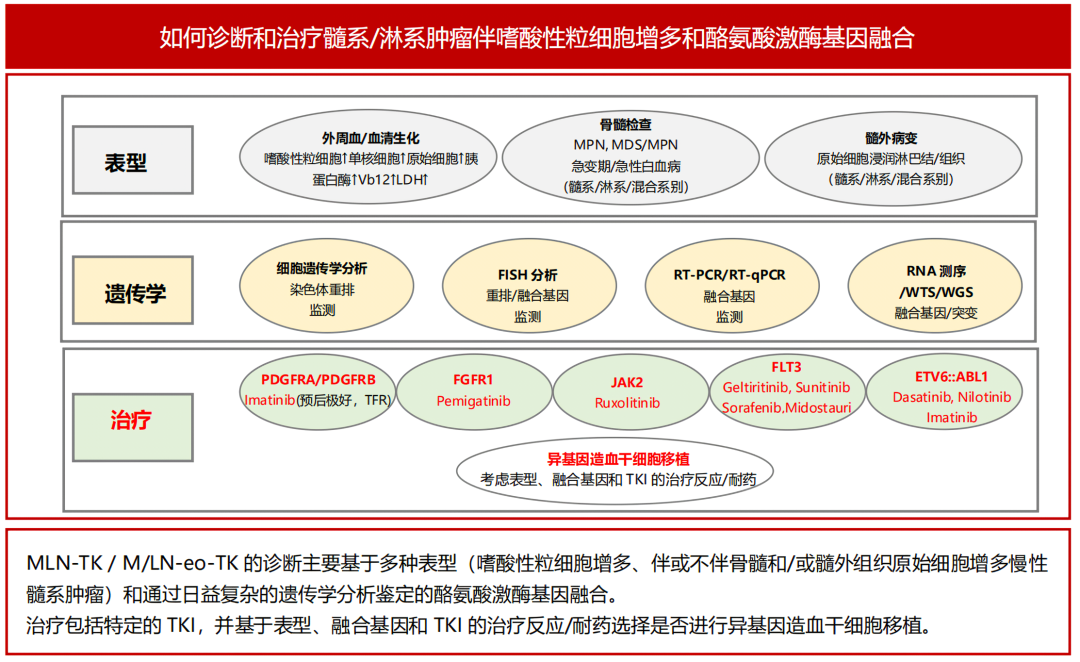
摘要 WHO分类第五版和ICC 分类 均包括“伴嗜酸性粒细胞增多(eo)和酪氨酸激酶(TK)基因融合的髓系/ 淋系 肿瘤( MLN)”类别(WHO,MLN-TK ; ICC,M/LN-eo-TK)。 该疾病表型和 预后 都有很高的异质性 , 给 诊断带来了重大的挑战。由于遗传复杂性和 显著的 表型差异, MLN-TK患者的快速可靠 识别 可能会延迟。因此通常需要采用传统分子遗传学和细胞遗传学技术的…
摘要
WHO分类第五版和ICC分类均包括“伴嗜酸性粒细胞增多(eo)和酪氨酸激酶(TK)基因融合的髓系/淋系肿瘤(MLN)”类别(WHO,MLN-TK;ICC,M/LN-eo-TK)。该疾病表型和预后都有很高的异质性,给诊断带来了重大的挑战。由于遗传复杂性和显著的表型差异,MLN-TK患者的快速可靠识别可能会延迟。因此通常需要采用传统分子遗传学和细胞遗传学技术的全套手段,并辅以现代测序技术,如RNA测序或全基因组测序,以识别潜在的TK融合。尽管存在针对各类融合、疗效不一的酪氨酸激酶抑制剂(TKI),但目前仅在伊马替尼治疗的MLN-PDGFRA/PDGFRB患者中观察到TKI单药带来的长期良好临床病程。由于原发性/继发性BP-BM/EMD在MLN-FGFR1/JAK2/FLT3/ETV6::ABL1中更常见,因此应考虑选择性TKI的序贯组合,伴或不伴既往强化化疗、极少情况下可联合局部放疗和/或后续的异基因造血细胞移植。
引言
酪氨酸激酶融合基因由近100种已知的染色体重排(相互或复杂易位、缺失、插入、倒位),这些重排将一个伙伴基因的5'端可变部分与编码TK的基因3'部分融合。伙伴基因部分通常编码二聚化或多聚化结构域,这对于融合蛋白的组成活性非常重要,而TK部分编码整个催化结构域。典型的TK融合是BCR::ABL1,但在MLN-TK中,重现性的4q12、5q31-33、8p11-12、9p24、13q12或9q34断裂提示PDGFRA、PDGFRB、FGFR1、JAK2、FLT3或ETV6::ABL1的参与。由于表型多样性和遗传复杂性带来的挑战,MLN-TK患者的快速识别和诊断可能会被延误。
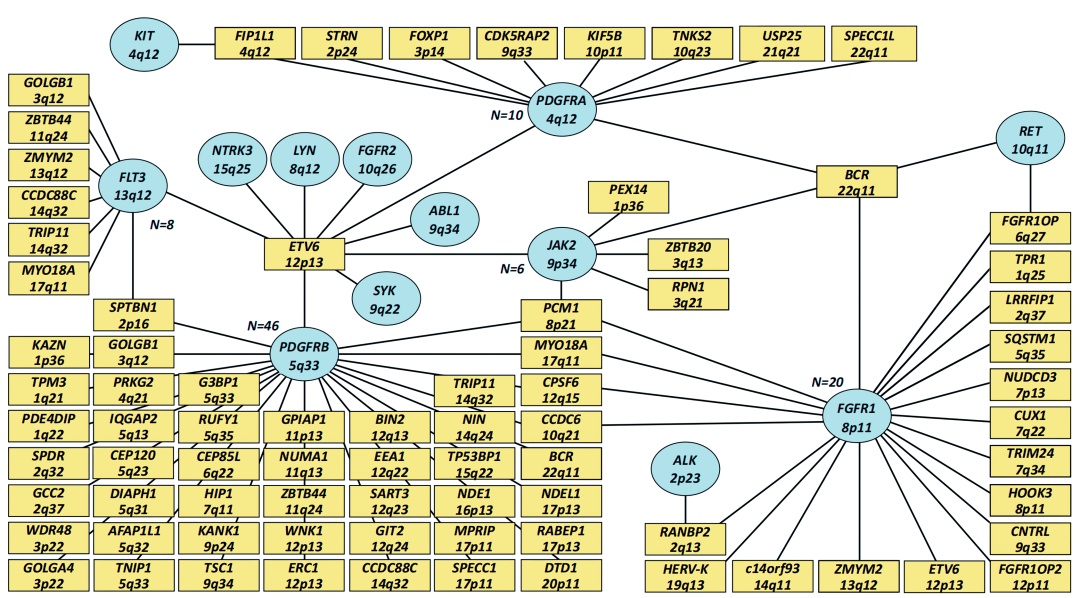
图1. MLN-TK相关融合基因网络,以及酪氨酸激酶融合基因(MLN-TK,WHO;MLN-eo-TK,ICC)。截至2024年3月,已发现99种不同的融合基因。
疾病表型
主要诊断特征包括同时存在嗜酸性粒细胞增多和慢性髓系肿瘤(CMN)的典型骨髓表型,伴或不伴BM(BP-BM)或淋巴结或其他组织(髓外疾病,EMD)中的淋系、髓系或混合表型的急变细胞期(BP)。表1提供了辅助诊断MLN-TK的表型特征。
嗜酸性粒细胞增多。嗜酸性粒细胞增多的患者最多有10%的存在克隆性异常。FIP1L1::PDGFRA和ETV6::ABL1几乎总是伴有嗜酸性粒细胞>1.5x10^9/L,而其他融合基因相关的嗜酸性粒细胞增多可能为轻度甚至不显著。约30%的患者可伴单核细胞增多(>1x10^9/L)。形态学异常包括前体嗜酸性粒细胞增多,超/低分叶核、异常网状结构和空泡化,但这些既不是克隆性也不是反应性嗜酸性粒细胞增多的明确特征。
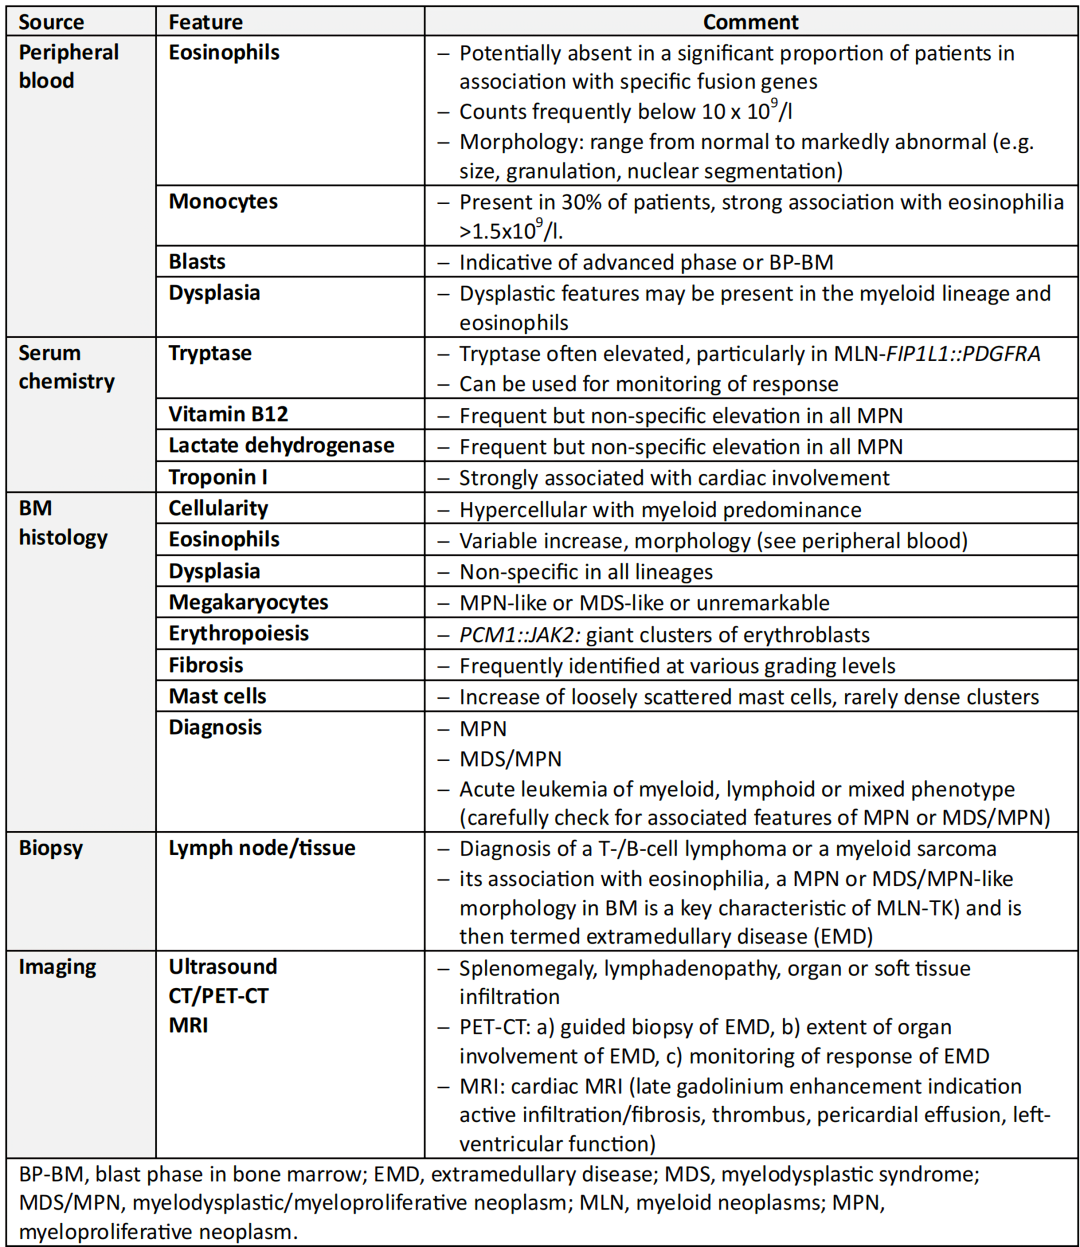 表1. 提升MLN-TK诊断率的临床、血清学、形态学和影像学提示
骨髓形态改变。除了嗜酸性粒细胞的数量和质量的变化外,骨髓中非嗜酸性粒细胞显示出增殖/发育不良的特征,如巨核细胞发育不良和聚集、其他谱系中的发育不良、的原始细胞增多、松散分布的肥大细胞以及纤维化。在慢性期,病例通常最初被诊断为慢性髓系肿瘤(CMN),其特征与CEL、MPN、MDS/MPN、MDS、HES或SM相似。对于特定的融合,已经描述了某些表型关联,例如涉及BCR8-10的融合具有慢性髓系白血病CML)样表型,以及PRKG2::PDGFRB.11-16融合具有嗜碱性细胞/SM样形态学特征。
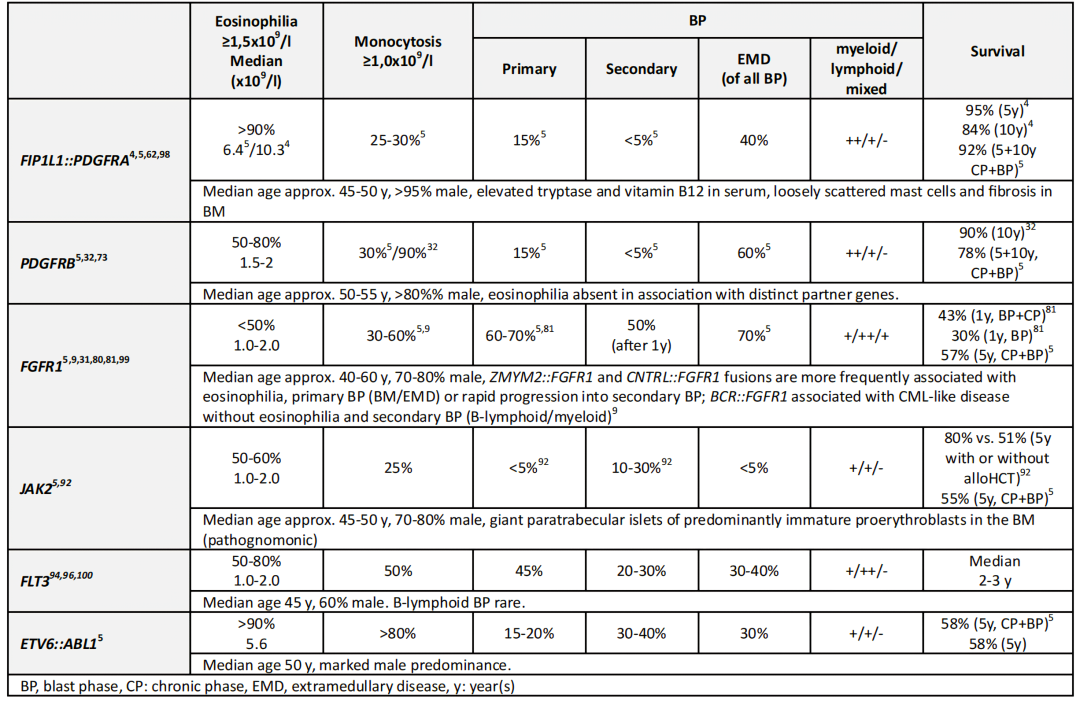 表2. MLN-TK的临床和形态学特征(儿童除外)
原发和继发的加速期。与所有TK融合相关,BP-BM或EMD可在诊断时出现(原发)或可从CP演变而来(继发),其表现型多样。在不了解潜在的TK融合基因的情况下,主要的原发BP-BM可能最初被诊断为急性白血病,或主要的EMD被诊断为T细胞相关疾病,很少被诊断为B细胞淋巴瘤或髓样肉瘤。只有当MLN-TK对初级(强化)化疗产生耐药性时,其潜在性质才会被揭示。ICC提供指导,帮助区分以B或T-ALL表现的MLN-TK与BCR::ABL1样B-ALL或新发生的T-ALL,其依据是除了淋巴母细胞外,是否存在先前、同时或治疗后的CMN。
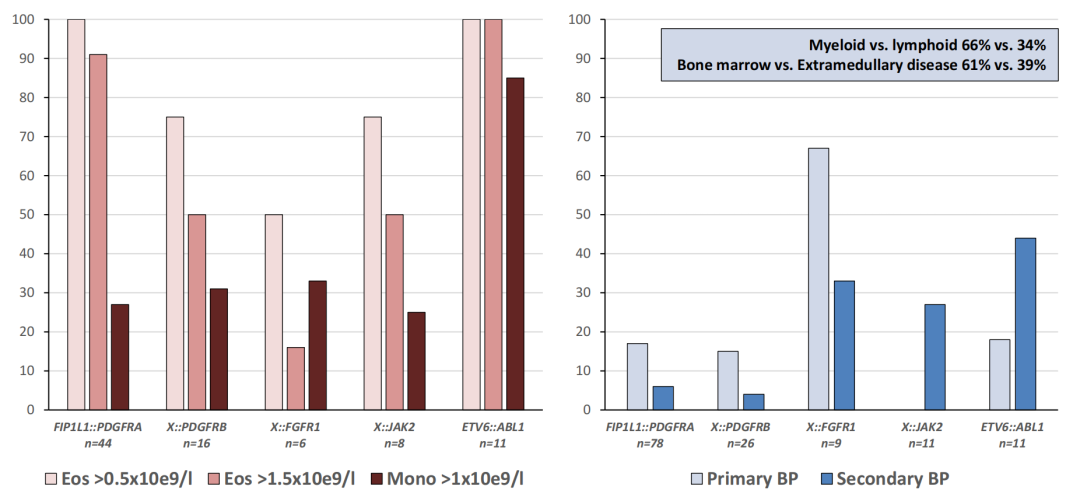 图2. 由德国嗜酸细胞和肥大细胞疾病登记处(GREM)报告的嗜酸性粒细胞增多/单核细胞增多(n=85)以及MLN-TK的各种亚型(n=135)
诊断与疗效评估
诊断:FIP1L1::PDGFRA约占MLN-TK的50-60%。它是由染色体4q12.的一个小的细胞遗传学隐性缺失形成的。通常PB样本通过RT-PCR或FISH可以检测到。值得注意的是,很多病例FIP1L1::PDGFRA的表达较低,可能需要采用巢式或其他敏感的RT-PCR方法检测,但有假阳性的风险,而FISH可能会产生假阴性结果。
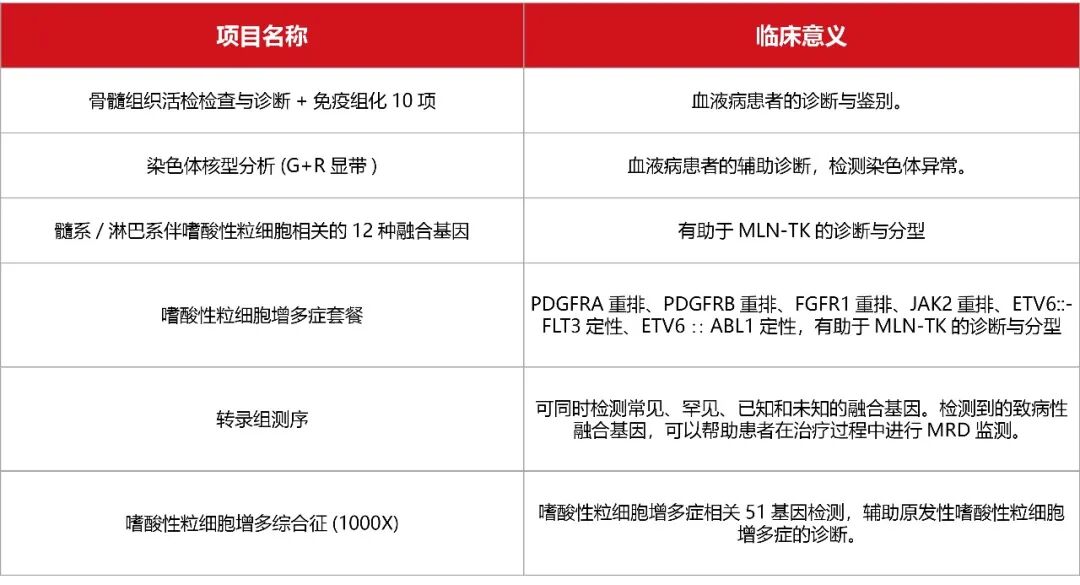
FIP1L1::PDGFRA阴性的病例通常断裂探针来检测是否有PDGFRA、PDGFRB、FGFR1、JAK2、FLT3、ABL1和ETV6重排,后者是因为它是所有TKs的常见配对基因(表3)。BM细胞遗传学分析可能补充FISH/RT-PCR的结果,这对于确定克隆性和预后非常重要。RT-PCR应被用于确认特定的融合mRNA;这对于验证治疗靶点的存在非常重要,并且在计划对可测量的残留疾病进行分子评估时更是不可或缺。值得注意的是,FIP1L1::PDGFRA融合的异质性已经阻碍了相关研究。
MLN-TK的诊断越来越多地基于RNA测序检测到的TK融合mRNA,或基于WGS检测到的TK重排。虽然这些基因组技术预计在未来的几年中将在血液肿瘤的诊断中发挥越来越重要的作用,但目前并未常规使用。通过髓系NGS panel,已经发现很多体细胞突变,但这些突变对MLN-TK表型及预后的影响暂时并不完全清楚。然而在没有特定的TK融合基因情况下,体细胞突可以证实其克隆性,有助于CEL/CEL-NOS的诊断。这些突变通常激活TK信号通路,例如KIT(通常为D816V)、JAK1/JAK2(包括JAK2 V617F)、STAT5A/STAT5B,或其他通路,例如ASXL1、CBL、EZH2、RUNX1、SRSF2。
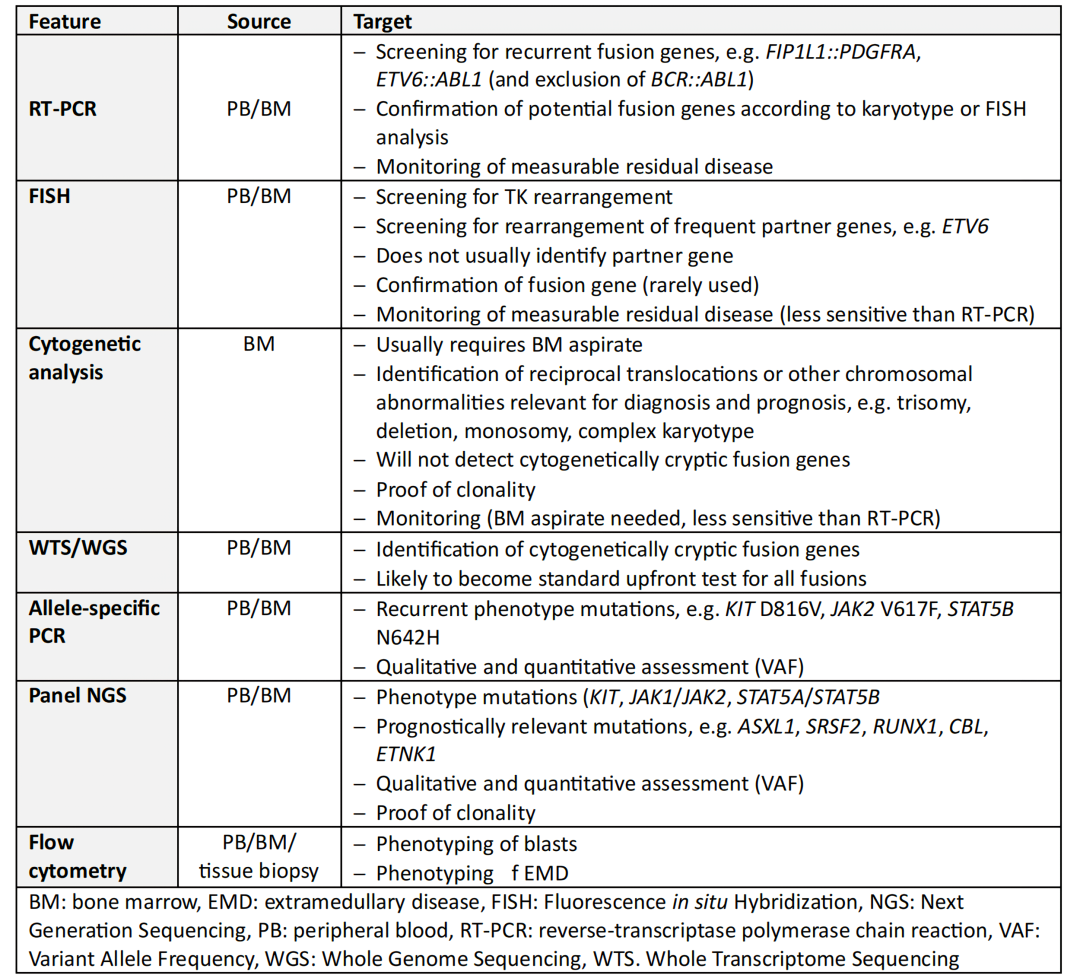
表3. 疑似MLN-TK的诊断方法
疗效评估:治疗反应的实现及持续时间,例如完全临床和血液学缓解(CHR)、部分和完全细胞遗传学缓解(PCyR/CCyR)以及完全分子生物学缓解(CMR,定义为巢式PCR阴性)差异很大。反应评估具有挑战性,原因有很多:a)异质性表型(CP vs BP,BP的谱系参与,EMD)除了标准的血液学评估外,可能需要CT甚至PET-CT来评估EMD;b)需要反复进行骨髓活检和细胞遗传学分析,并作为细胞遗传学缓解的金标准;c)阈值的变异性,BM和PB之间的潜在差异,以及FISH对PCyR/CCyR缺乏标准化定义;d)由于融合基因的异质性和罕见性,缺乏标准化的定量RT-PCR检测方法;e)PB、BM和EMD之间反应可能存在差异。PB中的FISH分析仍然是最为常用的评估方法,结合细胞遗传学分析和定性/定量RT-PCR检测,可提供互补的结果。在我们的实践中,由于分子评估的敏感性更高而更受青睐。从长远来看,针对CP和BP-BM/EMD提出的反应标准需要评估这些标准是否与长期终点(如PFS和OS)相关。
治疗
所有特定的TK融合基因都存在潜在的有效的TKIs(表4)。除了在CP中的常规使用外,TKIs在特定患者中可能有足够的活性,可用于BP-BM和EMD的一线治疗方案。尽管如此,大多数BP-BM/EMD患者接受的主要治疗方案是强化疗和/或极少数情况下针对EMD进行局部放疗。TKI应在达到缓解(通常部分缓解)时尽快使用,常伴有持续嗜酸性粒细胞增多。根据融合基因、疾病阶段和治疗反应情况,在符合条件的患者中应考虑尽早行异基因造血细胞移植。
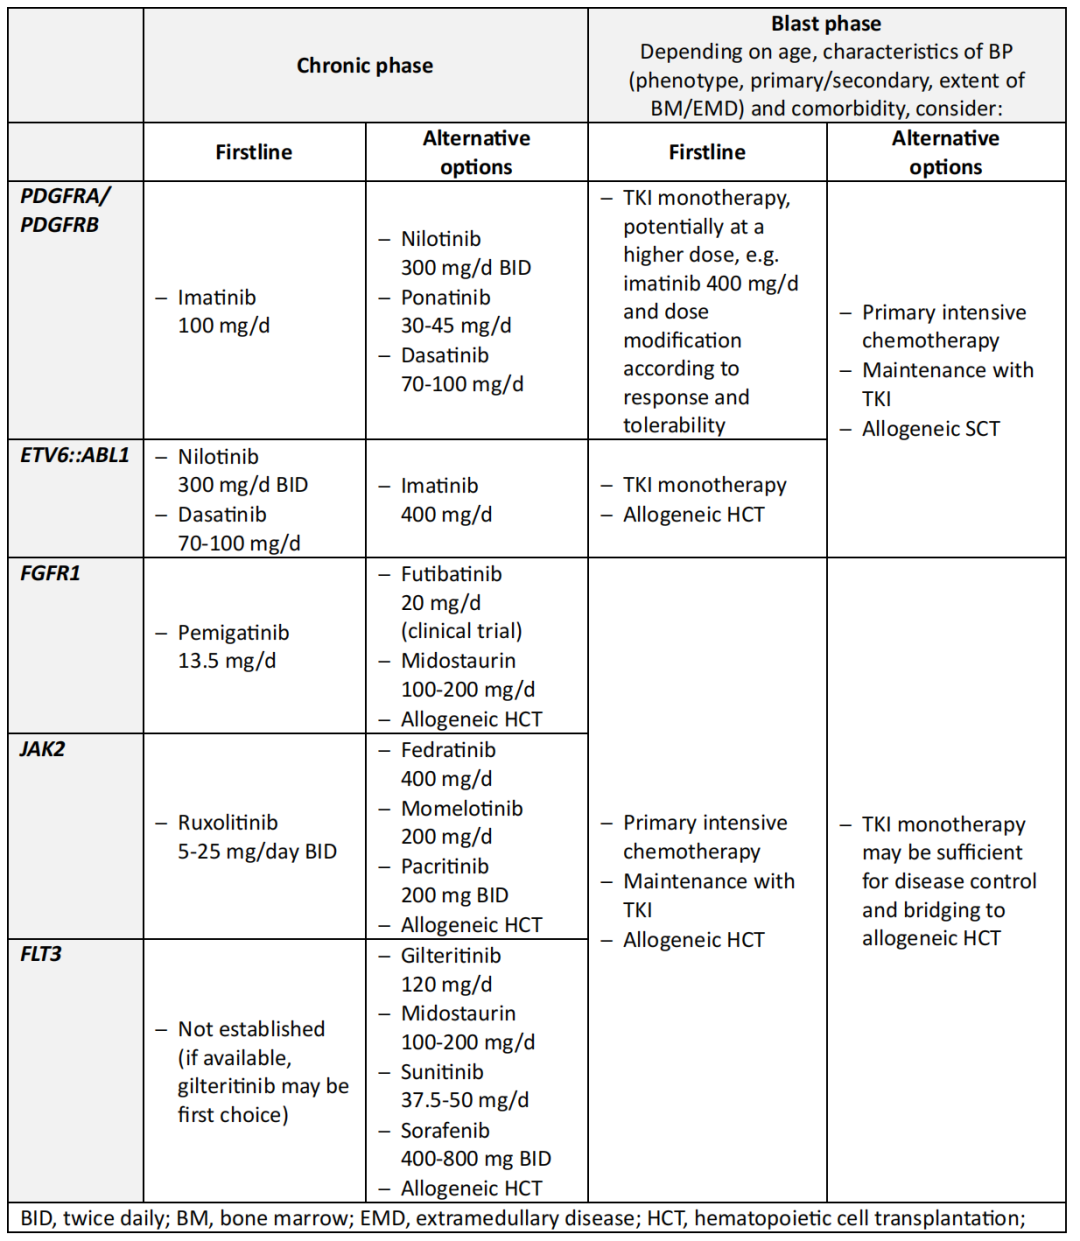
表4. 根据TK基因融合类型和在CP或BP期中的表现,针对MLN-TK的治疗方案,除了已获批的Imatinib和Pemigatinib,其他TKI均为超适应症使用,个别患者可采用局部放疗或手术治疗髓外疾病
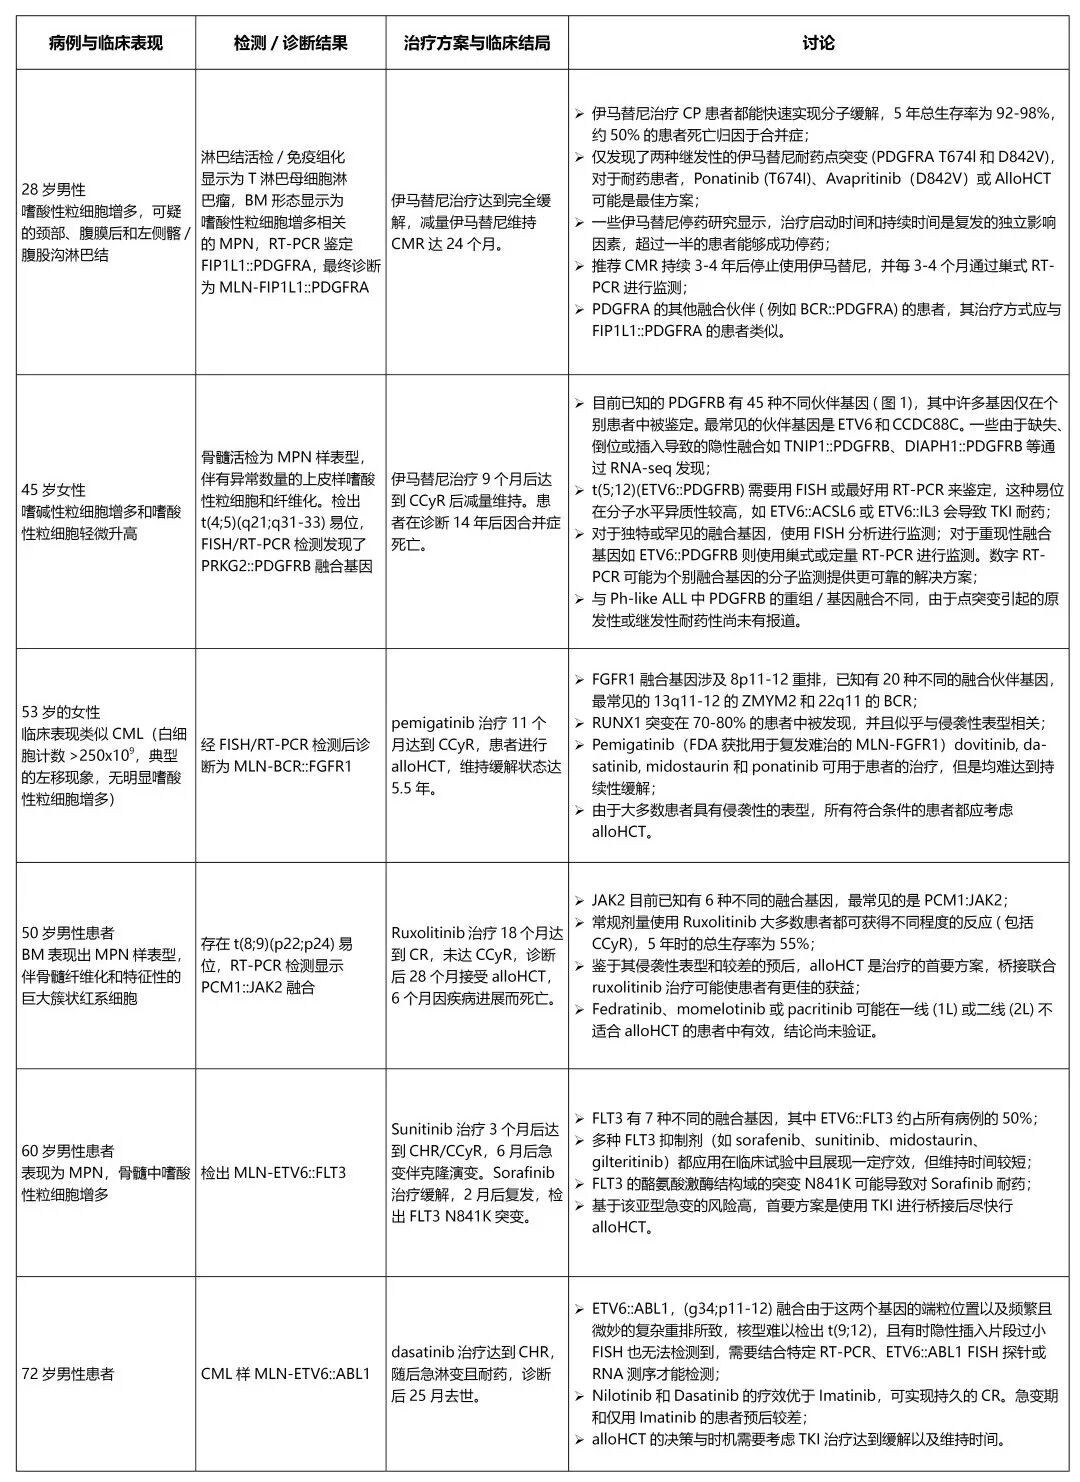
特定融合基因的管理
结论
在MLN-PDGFRA/PDGFRB中,低剂量伊马替尼可达到持久CR、低耐药率以及可能停药,与其他MLN-TK侵袭性亚型形成了鲜明对比。除了少数CP病例疗效较好(例如在MLN-FGFR1中使用Pemigatinib或MLN-ETV6::ABL1中使用nilotinib/dasatinib)之外,MLN-FGFR1/JAK2/FLT3/ETV6::ABL1患者TKI治疗桥接AlloHCT仍然是最优治疗方案。特定的TKI治疗也可以在alloHCT后进行。高风险MLN-TK的未来研究重点包括开发新型且更有效的TKI、结合化疗和异基因造血干细胞移植优化TKI的剂量、以及对近期提出的应答/耐药标准及其相应预测因素的验证。
常用检测项目
Andreas Reiter, Georgia Metzgeroth, Nicholas C P Cross. How I diagnose and treat myeloid/lymphoid neoplasms with tyrosine kinase gene fusions. Blood. 2025 Apr 17;145(16):1758-1768. doi: 10.1182/blood.2023022417.