AJH综述 | JAK2未突变红细胞增多症:2026年诊断与管理更新
摘要 疾病概述: JAK2未突变红细胞增多症可分为遗传性和获得性,具有显著异质性。 诊断要点: 首先需通过JAK2基因突变筛查(exon 12-15)排除真性红细胞增多症(PV)。同时要考虑生理性异常、容量收缩引发的相对性红细胞增多症等情况。结合血细胞比容(Hct)与血红蛋白(Hgb)的历史检测数据,能帮助区分长期存在的红细胞增多症与后天获得性类型。血清促红细胞生成素(Epo)水平对诊断也有参考意…
摘要
疾病概述:JAK2未突变红细胞增多症可分为遗传性和获得性,具有显著异质性。
诊断要点:首先需通过JAK2基因突变筛查(exon 12-15)排除真性红细胞增多症(PV)。同时要考虑生理性异常、容量收缩引发的相对性红细胞增多症等情况。结合血细胞比容(Hct)与血红蛋白(Hgb)的历史检测数据,能帮助区分长期存在的红细胞增多症与后天获得性类型。血清促红细胞生成素(Epo)水平对诊断也有参考意义。遗传性红细胞增多症:若患者存在长期红细胞增多且有家族史,需警惕遗传性病因,包括EPOR突变(常伴随Epo水平偏低)、高氧亲和力血红蛋白变异、PIEZO1突变、2,3-二磷酸甘油酸缺乏症、高铁血红蛋白血症,以及种系氧感应通路相关突变(HIF2A-PHD2-VHL通路)。获得性红细胞增多症:多由中枢性缺氧(如心肺疾病)、外周性缺氧(如肾动脉狭窄)、促红细胞生成素分泌肿瘤(如肾细胞癌),或药物因素(如睾酮、钠-葡萄糖协同转运蛋白-2抑制剂(SGLT2-i)、促红细胞生成刺激剂)引发。特发性红细胞增多症:定义较模糊,特指血红蛋白(Hgb)或血细胞比容(Hct)水平升高,但病因尚未明确的情况。管理原则:避免采用细胞减灭疗法,可根据症状考虑静脉放血以缓解不适。建议积极优化心血管疾病风险因素,并酌情使用低剂量阿司匹林,目前HIF2A抑制剂的临床作用仍不明确。最新进展:已发现可产生高活性肝样Epo的EPO基因突变类型。对于检查结果阴性但临床高度怀疑的病例,推荐采用扩展的NGS套餐辅助诊断遗传性红细胞增多症。药物相关领域中,SGLT2抑制剂相关性红细胞增多症正受到越来越多的关注。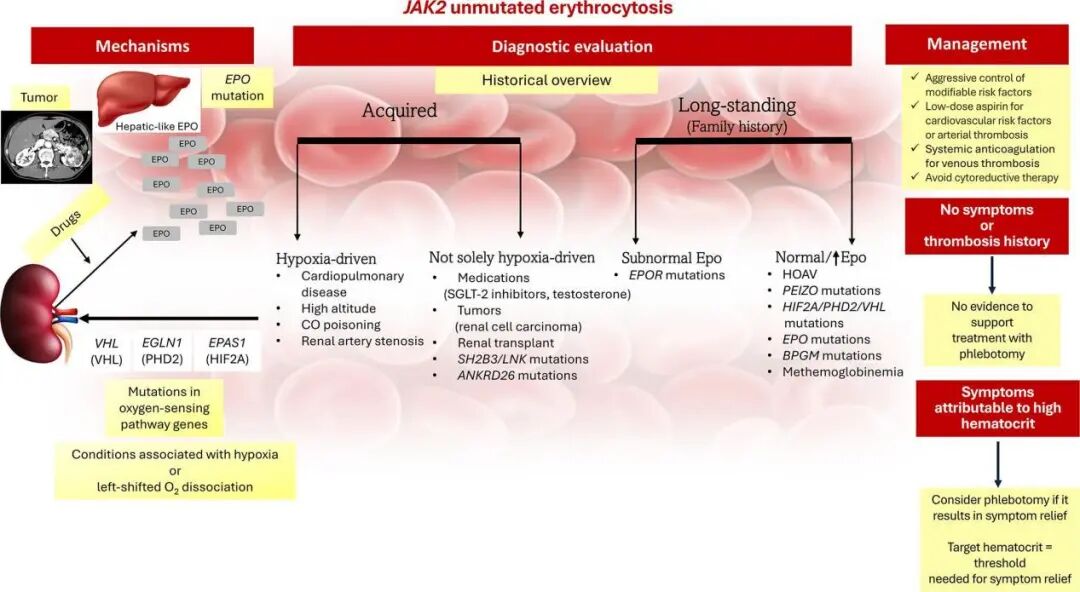
疾病介绍
“红细胞增多症”或“红细胞增多”指血红蛋白(Hgb)/血细胞比容(Hct)水平经性别、种族和海拔校正后比基线正常值出现绝对或相对升高。2016年版WHO将真性红细胞增多症(PV)的Hgb和Hct诊断阈值分别下调至16.5g/dL/49%(高加索男性)和16g/dL/48%(高加索女性)。为便于诊断隐匿性PV,引入了较低的Hgb/Hct阈值,在2022年髓系肿瘤ICC共识中保持不变。红细胞增多症病例呈增长趋势,通常Hgb/Hct水平超过PV诊断阈值。JAK2未突变型红细胞增多症的准确的流行病学数据难以确定,但整体患病率高于PV,发病率约为35.1/10万人,但是50-59岁和60-69岁高龄患者的患病率显著更高,分别为128.7/10万人和102.5/10万人。高危因素主要包括高龄、高BMI、吸烟史、高血压及雄激素使用。
在临床实践中,JAK2未突变红细胞增多症的诊断评估仍存在挑战,患者接受的检测通常不平衡。相当部分的患者未由血液科医师进行JAK2检测以外的检查或者骨髓活检。同样,治疗模式的显著异质性源于对血栓形成的未经证实的担忧,而是否启动静脉放血及目标Hct的设定仍是未解决的问题。本综述中,我们针对已知的与JAK2未突变红细胞增多症相关的遗传性和获得性疾病,阐述了其诊断与治疗策略。HIF-PHD-VHL通路以氧依赖性方式调控肾小管周围细胞内的红细胞生成及Epo的产生。HIF转录因子由α和β亚基构成异源二聚体,缺氧会影响α亚基的功能。HIFA有三种亚型(HIF1A、HIF2A、HIF3A),其中HIF2A主要参与红细胞生成的调控。在常氧条件下,HIF2A的Pro405和Pro531发生羟基化,并通过泛素蛋白酶体途径经VHL介导降解。此外HIF抑制因子(FIH)可催化HIF内特定精氨酸残基的羟基化,并抑制HIF与转录共激活因子p300的结合。最终导致Epo的转录激活降低。在缺氧条件下,PHD2酶活性降低,导致HIF2A的羟基化和降解减少;随后HIF复合物与EPO基因内的缺氧反应元件结合并启动转录,构成了缺氧诱导获得性红细胞增多症的发病机制基础。组织缺氧的改善可逆转这一过程,导致此类条件下补偿性Epo的产生。此外,HIF2A的表达还通过其铁反应元件受到铁调节蛋白1和2(IRP)的调控,Irp1的缺失会增加HIF2A表达,进而刺激Epo产生,导致红细胞增多。
疾病诊断
两次独立时间点的检查发现Hgb/Hct水平超过16.5 g/dL/49%(高加索男性)和16 g/dL/48%(高加索女性)可触发红细胞增多症的血液学转诊。解读结果需参考性别、种族、海拔校正的正常值及极端高值(超95百分位数)。红细胞增多症定义模糊,需警惕隐匿性类型(红细胞与血浆容量同步增加致Hgb/Hct正常)及铁缺乏时PV漏诊;红细胞容量(RCM)测量已少用,现以Hgb/Hct升高为替代指标,其与RCM显著相关,此外肥胖也会影响RCM解读。
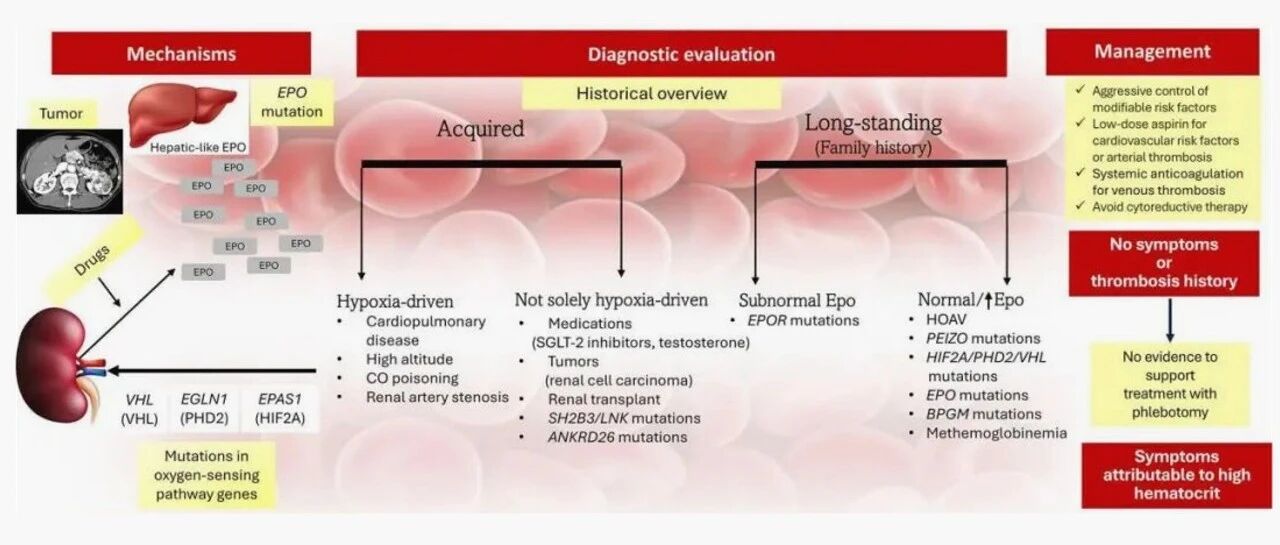
诊断红细胞增多症时,首要任务是通过检测外周血JAK2突变(V617F、exon 14和exon 12)来排除PV,因为其与血栓形成风险增加及纤维化/白血病转化的特异性关联。血清Epo检测也可能具有辅助价值,尤其对于JAK2第12外显子突变的PV病例,其血清Epo水平常低于正常值。若临床怀疑PV或Epo水平低于正常且未发现JAK2突变,则建议进行骨髓检查以识别与骨髓增殖性肿瘤(MPN),应进行与MPN相关驱动突变(CALR和MPL)的检测。对于不明原因红细胞增多症、血清Epo水平低于正常且未发现JAK2、MPL和EPOR突变的患者,还可能存在SH2B3/LNK第2外显子突变或多态性。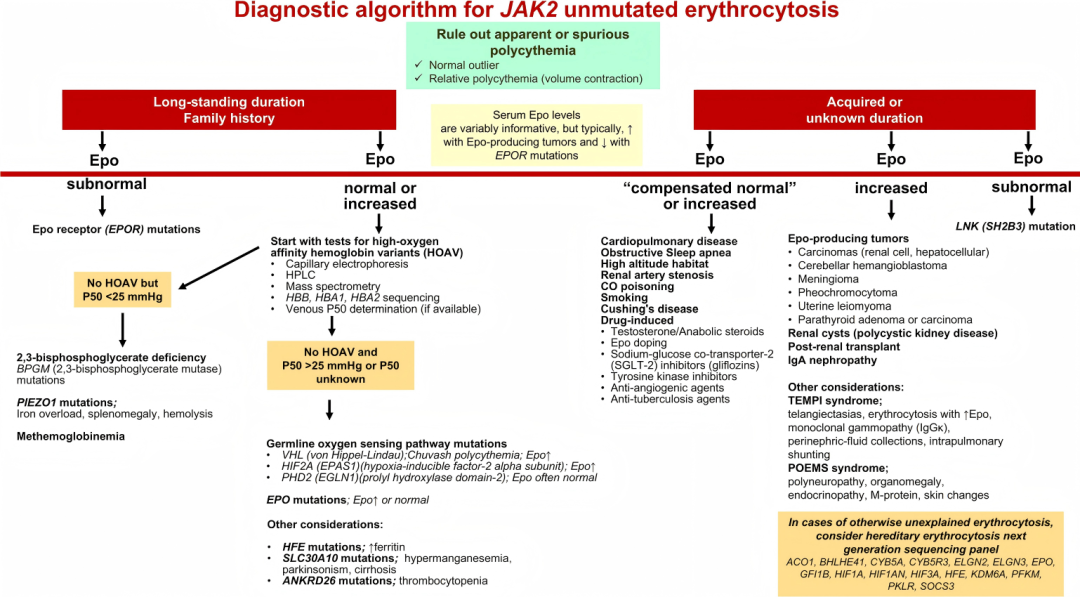 图1 JAK2未突变性红细胞增多症的诊断算法JAK2非突变型红细胞增多症的诊断流程的核心在于红细胞增多症病程及家族史。因此建议进行全面的医学评估,包括仔细回顾既往血细胞计数、用药情况及家族史。继发性红细胞增多症的临床表型与PV不同:继发性红细胞增多症男性患者更多,表现为孤立性红细胞增多伴白细胞及血小板计数降低、Epo水平升高、LDH水平降低,无脾肿大。大部分情况下继发性红细胞增多症的血栓形成发生率较低。
遗传性红细胞增多症的诊断路径
长期存在红细胞增多、儿童及年轻患者、存在家族史等情况需考虑遗传性红细胞增多症。血清Epo水平低提示可能存在EPOR突变。罕见情况下,与遗传性血小板减少及白血病易感性相关的胚系ANKRD26突变也可能表现为红细胞增多伴血清Epo水平低至正常。若血清Epo水平正常或升高,则应优先考虑高氧亲和力血红蛋白变异(HOAV)。传统上推荐采用静脉p50测量(血红蛋白50%饱和时的氧分压),HOAV的检测需通过阳离子交换HPLC、毛细管电泳及质谱法完成。可以进行HBB、HBA1、HBA2的测序但并非必需。若HOAV检测结果为阴性且p50<25mmHg,则需进一步排查2,3-BPG缺乏症、高铁血红蛋白血症或PIEZO1基因突变。氧感应通路(VHL、PHD2、HIF2A)的胚系突变不会影响静脉p50检测结果,且Epo水平可能升高或异常正常;若氧感应通路突变缺失且p50正常,则可考虑EPO基因存在种系突变。诊断评估中还需考虑HFE突变的可能性,在不明原因红细胞增多症患儿中考虑SLC30A10突变。目前梅奥诊所实验室采用遗传性红细胞增多症评估算法,所有病例首先通过阳离子交换高效液相色谱、毛细管电泳和质谱法检测HOAV。根据需要进行后续检测,包括HBA1/HBA2、HBB、EPOR、VHL、EGLN1(PHD2)、EPAS1(HIF2A)及BPGM的Sanger测序。当检查结果呈阴性且对遗传性红细胞增多症存在高度临床怀疑时,应考虑NGS检测,如梅奥检测包含ACO1、ANKRD26、BHLHE41、BPGM、CYB5A、CYB5R3、EGLN1、EGLN2、EGLN3、EPAS1、EPO、EPOR、GFI1B、HIF1A、HIF1AN、HIF3A、JAK2、KDM6A、PFKM、PIEZO1、PKLR、SH2B3、SOCS3和VHL等在内的基因。
获得性红细胞增多症的诊断路径
首先进行全面的医学评估,重点关注居住地、吸烟及药物(处方药和补充剂,特别是睾酮、雄激素、促红细胞生成素、利尿剂和SGLT-2抑制剂)。然后进行体格检查,应着重识别缺氧、心肺疾病、毛细血管扩张、库欣样或男性化特征、肝肾肿瘤的腹部肿块,以及肾动脉狭窄时的腹部杂音。初始检查应包括动脉血气分析、夜间血氧饱和度监测和腹部超声,以评估肾/肝肿瘤/肾动脉狭窄。若存在相关心脏表现,需进行分流研究超声心动图。脑部CT或MRI检查神经系统症状。女性患者需警惕子宫肌瘤性红细胞增多综合征。需考虑的罕见获得性疾病包括单克隆丙种球蛋白病驱动的坦皮综合征、单克隆丙种球蛋白病、肾周积液和肺内分流、多发性神经病变、器官肿大、内分泌病、M蛋白病、POEMS综合征,以及由红系祖细胞对Epo的IgA1依赖性超敏反应驱动的IgA肾病相关红细胞增多。
疾病管理路径
1.总则
总体而言,获得性红细胞增多症的治疗需针对潜在易感因素进行干预。相关治疗建议通常基于对PV的研究或共识指南推导而来。符合WHO 2008标准中更高Hgb/Hct阈值的红细胞增多症患者,其心血管疾病发病率和死亡率更高,且有较高的克隆性造血发生率(38%)及心血管危险因素,这可能是心血管事件发生率升高的原因。针对继发性红细胞增多症患者的研究中,诊断时或诊断前的血栓形成率与PV患者报告的数据相似,可能与继发性红细胞增多症患者心血管危险因素的聚集性有关。因此,对于存在心血管危险因素的患者,应每日服用阿司匹林,并同步进行心血管危险因素的干预。动脉和静脉血栓分别采用抗血小板药物和全身抗凝治疗。
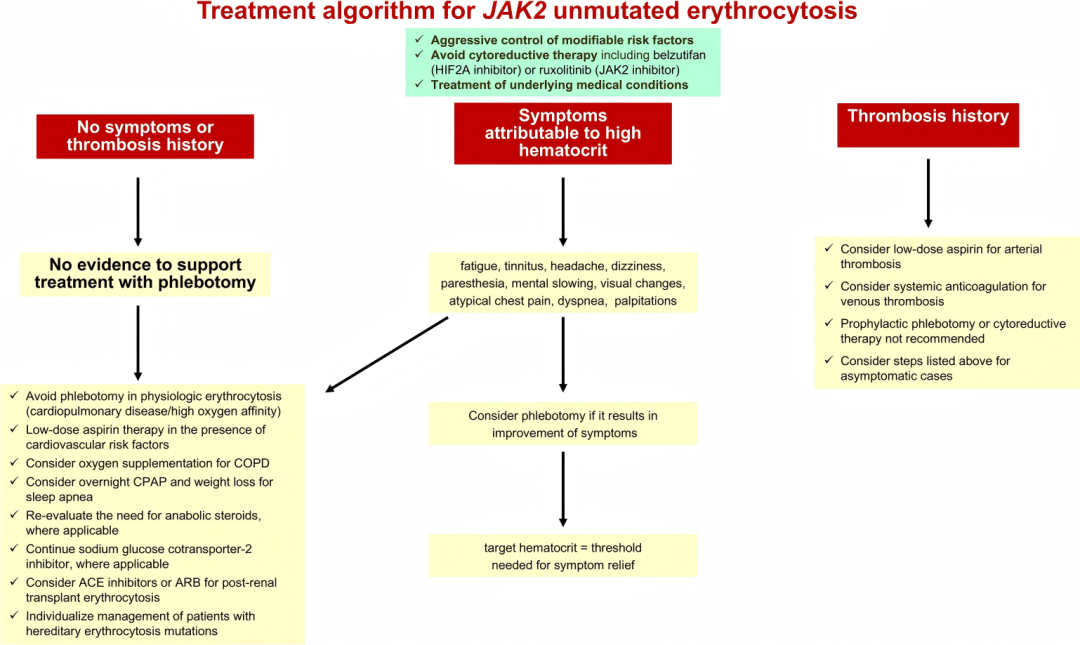 图2 JAK2非突变型红细胞增多症的治疗方案
2.静脉放血的地位
对于大多数继发性红细胞增多症患者(包括COPD、心性紫绀或遗传性红细胞增多症患者),静脉放血可能具有危害性。因此实施静脉放血需审慎评估风险-获益比,仅限于对特定治疗方式有明确反应的患者用于缓解症状;非克隆性红细胞增多症患者的报告症状包括疲劳、全身乏力、头痛、视觉改变、精神模糊、耳鸣、胸痛、心悸、呼吸困难、腹痛及骨痛。类似症状亦可由静脉放血导致的脱水和铁缺乏引起,需同步处理。回顾性研究显示,静脉放血或持续性红细胞增多症均未影响血栓形成或死亡率,支持避免常规静脉放血。3.围手术期管理关于围手术期管理的指导原则较为有限;继发性红细胞增多症患者血栓形成率较PV患者更高,且围手术期保守治疗措施不足,静脉切开术应用不足且抗血小板治疗有限。建议采用个体化治疗方案,对于合适的红细胞增多症患者,应在权衡组织氧合与血栓风险后谨慎实施静脉切开术。
3.1 与高氧亲和力相关的红细胞增多症
高氧亲和力血红蛋白变体(HOAV)。HOAV是遗传性红细胞增多症的最常见类型。该病呈常染色体显性遗传,通常伴有明确的红细胞增多症家族史。迄今为止,HbVar数据库已收录200余种HOAV,大多数HOAV患者无症状,仅三分之一患者出现红细胞增多。血栓发生率尚不明确,临床指南推荐将Hct>52%者行静脉切开术。Hgb/Hct水平与静脉切开术均未显示与血栓存在显著相关性。动脉血栓与高龄、男性性别及心血管危险因素相关,而半数静脉血栓事件发生于其他易感因素背景下。静脉切开术价值有限,未改变血栓并发症风险。
PIEZO1突变。PIEZO1基因编码红细胞膜上一种机械敏感性离子通道,通过调控阳离子通量来调节细胞体积。功能获得性突变会导致钙离子内流增加,伴随钾离子和水的流失,从而引发干细胞症。PIEZO1遗传性干细胞症(HX)会影响红细胞的能量代谢和糖酵解过程,使红细胞呈现高氧亲和状态,导致红细胞增多。在特发性红细胞增多症患者中,高达4%存在PIEZO1突变。NGS检测常发现意义未明的PIEZO1杂合变异,而根据gnomAD v4.1.0数据,PIEZO1变异在高加索人群中的估计流行率约为0.5%–1%。
3.2 胚系EPAS1(HIF2A)、EGLN1(PHD2)、VHL变异相关的红细胞增多症
氧感应通路(VHLHIF2A-PHD2- EPOR)的种系突变较为罕见,但是这些突变可能导致红细胞增多症但p50水平正常,且可伴Epo水平升高或异常正常(VHL-HIF2A-PHD2)或降低(EPOR)。研究前沿包括新型锌指结构域PHD2突变及VHL和HIF2A变异体剪接突变的探索。
胚系EPAS1(HIF2A)变异。2008年报道了一个杂合错义功能获得性EPAS1(HIF2A, Pro-531)突变,可抑制羟基化作用稳定HIF2A蛋白。HIF2A突变与神经内分泌肿瘤相关,包括一系列疾病:1a类表现为嗜铬细胞瘤、副神经节瘤、生长抑素瘤及红细胞增多症;1b类表现为嗜铬细胞瘤、副神经节瘤及红细胞增多症;1c类表现为嗜铬细胞瘤和副神经节瘤;2类仅表现为红细胞增多症。各分类均由不重叠的突变驱动,1类突变常位于529-532位氨基酸之间,而2类突变见于533-540位之间。HIF2A突变对HIF2A-VHL相互作用的影响具差异性:较高的HIF2A水平与肿瘤发生相关(1类疾病),而2类疾病中轻微增加的HIF2A活性可诱发红细胞增多症。患者可能存在极低水平的嵌合现象NGS无法检测到,因此需要降低变异检测阈值或人工分析NGS结果。
胚系EGLN1(PHD2)变异。功能缺失型EGLN1(PHD2)突变(P317R和P371H变异)会影响PHD2的催化速率和底物结合,从而阻碍HIF羟基化。PHD2突变(P317R)与遗传性红细胞增多症相关。这些突变通常不与肿瘤相关,但有一例携带PHD2 H374R突变的复发性肾上腺外副神经节瘤患者除外。对文献报道变异的计算机模拟分析显示,仅少数PHD2变异被归类为致病性,与未知变异相比,血液学参数或并发症无显著差异。
胚系VHL变异(楚瓦什多红细胞症)。楚瓦什多红细胞症(CP)是一种常染色体隐性遗传病,由纯合VHL(R200W)突变引起。与常染色体显性遗传的“VHL综合征”不同,CP患者中未见恶性或良性肿瘤。CP患者易发生血管事件导致早期死亡的倾向,年龄和既往血栓事件(而非Hct)是血栓形成的独立预测因素;建议对存在VHL胚系突变相关红细胞增多症的患者进行密切监测,并实施严格的心血管风险控制及抗血小板治疗。此外,对于存在HIF2A突变且出现神经内分泌肿瘤或肺动脉高压症状的患者,需立即进行相关检查。不建议常规使用静脉放血、细胞减灭术、belzutifan或鲁索替尼。
3.3 胚系EPOR变异相关的红细胞增多症
EPOR突变相对罕见,发生率约1.1%,通常为常染色体显性遗传,对于伴有低血清Epo水平和/或家族史的红细胞增多症患者应考虑。EPOR与Epo结合后激活Ras/MAPK、PI3K/Akt通路以及信号转导和转录激活因子,随后激活众多促进红细胞存活、增殖和成熟的靶基因。已有文献报道EPOR基因exon 8存在胚系杂合无义/移码突变,导致C端部分截短,并过度激活EPOR导致对Epo的敏感性增加,从而引发原发性红细胞增多症。阿司匹林联合静脉切开术治疗可降低血栓风险,提示阿司匹林预防性治疗对EPOR突变性红细胞增多症具有获益。3.4 胚系EPO变异相关的红细胞增多症
EPO基因突变与家族性红细胞增多症相关。Exon 2中单碱基缺失导致移码突变,使主要EPO信使RNA的翻译被截断,但允许源自内含子1内替代启动子的典型非编码mRNA产生过量功能性Epo,主要在肝脏中表达。还有一种新型杂合5‘UTR EPO突变能够增强与HIF2的相互作用,导致Epo产量增加。这些突变导致产生具有非典型糖基化模式的高活性肝样Epo。基于这些发现,采用等电聚焦等技术对Epo进行定性分析,可能有助于识别这些致病形式。3.5 与铁代谢相关基因相关的红细胞增多症高铁(HFE)变异体。HFE通过铁调素(hepcidin)影响铁代谢,而低铁调素水平是遗传性血色病导致铁过载的主要因素。红细胞增多症的假说机制是铁生物利用度增加,这促进了红细胞生成,如在HFE基因敲除小鼠中所证实。有报道55%特发性红细胞增多症患者患者检测出HFE突变,包括C282Y、H63D和C65S。C282Y和H63D突变的频率分别高于欧洲人群中报道的3.8%–9.2%和13.6%–22%。大多数患者为C282Y或H63D纯合子、杂合子或C282Y/H63D复合杂合子,少数携带S56C突变。综合来看,HFE突变常见于不明原因红细胞增多症患者,可能与血栓形成风险增加相关。转铁蛋白受体2(TFR2)变异。意大利118例特发性红细胞增多症患者接受靶向NGS检测,其中51例(43.2%)检出HFE变异,而11例无关患者(9.3%)存在TFR2变异。其中45%的患者同时存在其他基因变异(EGLN1、HFE、JAK2)。虽然动物模型已证实TFR2可调节红细胞对Epo的敏感性,但需进一步研究以明确此类变异在人类红细胞增多症发病机制中的作用。3.6 药物相关性红细胞增多症药物是JAK2未突变红细胞增多症的主要诱因,约占病例总数的20%。最常见的致病因素是SGLT-2抑制剂和睾酮治疗,分别导致3%–37.2%和5%–66%的病例发生红细胞增多。其他相关药物包括促红细胞生成剂(ESAs)、抗结核药物、TKIs,以及抗血管生成疗法(如乐伐替尼、索拉非尼、舒尼替尼、阿昔替尼、帕唑帕尼和贝伐珠单抗)。SGLT-2抑制剂。SGLT-2i(卡格列净、恩格列净、达格列净和厄妥格列净),称格列净类药物,已获FDA批准用于糖尿病、心力衰竭和慢性肾脏病。恩格列净治疗可剂量依赖性地提高Hgb/Hct水平。红细胞增多的潜在机制包括:缺氧诱导的HIF2A激活增加Epo生成、铁调素调控铁代谢以及血液浓缩。使用SGLT-2抑制剂与红细胞增多症发生率升高相关,但通常与血栓形成风险增加无关。鉴于SGLT-2抑制剂的总体获益,不应仅因红细胞增多症而中止这些药物的治疗。睾酮。接受睾酮治疗的顺性别和跨性别男性均可能出现红细胞增多症。睾酮治疗的红细胞增多症的报告发生率存在差异(5%–66%),其中注射剂型睾酮组的风险最高,而透皮给药组风险较低。现行指南通常建议当Hct >50%时避免雄激素替代治疗,对于Hct>54%的患者可实施治疗性静脉放血,暂停睾酮治疗直至Hct降至可接受水平(<50%),随后以减量方式恢复治疗。红细胞增多症发生率随时间推移持续上升(1年后达10%,10年后达38%),且与吸烟、长期注射十一酸酯、高龄、高BMI及肺部疾病相关,定期监测Hct及调整危险因素非常必要。出现红细胞增多症的患者不良心血管事件和静脉栓塞事件风险更高,建议对接受睾酮替代治疗的患者密切监测Hct,目标Hct应<50%,可通过减量或暂停治疗实现。静脉重复放血不足以控制Hct。联合治疗方案。同时使用SGLT-2抑制剂和睾酮的患者发生继发性红细胞增多症的风险显著高于单独使用SGLT-2抑制剂或睾酮的患者。3.7 与心肺疾病相关的红细胞增多症慢性阻塞性肺疾病(COPD)。COPD患者中红细胞增多症的患病率为5.9%至18.1%,随着长期氧疗的实施呈下降趋势。WHO 2016定义的红细胞增多症患病率为6.6%,且男性、非西班牙裔人及吸烟者的患病率显著更高。严重静息性低氧及一氧化碳弥散能力(DLCO)受损被确定为红细胞增多症的危险因素;而持续或夜间补充氧疗可降低风险。COPD伴红细胞增多症患者静脉血栓形成发生率与无红细胞增多症COPD患者相当。静脉切开术对COPD伴红细胞增多症患者动静脉血栓形成无影响。阻塞性睡眠呼吸暂停(OSA)。红细胞增多症在OSA患者中较为罕见,患病率介于0.3%至8%之间。多项大型研究显示,仅1.6%~6%的患者符合Hct的定义标准,持续气道正压通气(CPAP)治疗使Hgb和Hct水平分别降低3.76 g/L和1%。总体而言,OSA患者红细胞生成增加表现为Epo升高和网织红细胞增多,而CPAP后Epo水平和网织红细胞计数均较CPAP前降至正常范围。尽管促红细胞生成动力增强,但由于溶血(新红细胞溶解)及铁调素(hepcidin)水平升高对红细胞生成的抑制作用,Hgb并未升高。OSA患者的血栓发生率显著低于PV或慢性肺疾病患者。紫绀型先天性心脏病。紫绀型先天性心脏病患者易发生血栓形成;一项针对98例成年患者的横断面研究显示,脑血栓和肺血栓的患病率分别为47%和31%,且与红细胞增多程度无关。不建议对先天性心脏病患者实施静脉切开术,可能加剧缺铁和高黏滞相关症状而产生不良影响。不推荐使用羟基脲,羟基脲虽能缓解症状,但对血栓形成无明显影响,且导致骨髓抑制。3.8 肾移植相关红细胞增多症肾移植术后红细胞增多症的发生率为8%至15%,随着血管紧张素转换酶抑制剂(ACE-I)和血管紧张素受体阻滞剂(ARB)的广泛应用,其发病率呈下降趋势。该病症通常在术后两年内出现,约1/4的患者确诊后两年内自行缓解。易感因素包括男性、肾小球滤过率保留、无排斥反应病程、保留原肾、移植前长期透析、移植前无贫血、肾动脉狭窄、多囊肾病及肾小球肾炎。早期研究曾发现其与血栓事件风险增加相关。机制尚不明确,但推测主要由肾素-血管紧张素系统、IGF-1及内源性雄激素驱动的Epo过度产生。因此,ACE-I与ARB均被用于控制肾移植术后红细胞增多症,从而避免间歇性静脉放血的需要。依那普利、氯沙坦、茶碱等药物在肾移植术后红细胞增多症中的应用已经进行评估,推荐将ACE-I或ARB作为一线治疗方案。3.9 特发性红细胞增多症当无法明确病因时,红细胞增多症被称为“特发性”、“未另分类”或“原因不明”。此分类常忽视极端的正常值,且诊断评估存在缺陷。因此对已知遗传性和获得性病因检测至关重要。近年来,NGS检测技术的进步提升了特发性红细胞增多症病例的分子特征分析。多项目研究证明了NGS检测的诊断价值:使用遗传性红细胞增多症NGS检测JAK2未突变且病因不明的成人红细胞增多症患者,50-61%的患者可以作出分子诊断,PIEZO1杂合变异最为常见,其他突变基因包括HFE、EGLN1、EPAS1、EPOR、JAK2和TFR2。这些发现凸显了扩展基因检测在揭示不明原因红细胞增多症潜在遗传病因中的价值。特发性红细胞增多症还与JAK2 GGCC_46/1单倍型及CALR rs1049481_G等位基因相关;此外,在约40%的患者中发现影响7个基因(ASXL1、TET2、DNMT3A、JAK2、KIT、RUNX1、ANKRD26)的22种变异,提示基因组不稳定性与克隆性造血可能促进红细胞增多症的发生。GWAS研究还报道了ACO1基因功能缺失与获得性突变。结论
JAK2未突变红细胞增多症在诊断和治疗上仍面临挑战。最新研究发现的新型致病性变异包括:产生肝样Epo的EPO突变、PHD2锌指结构域突变、VHL剪接突变以及PIEZO突变。通过高灵敏度NGS平台结合功能检测的广泛应用,预计未来将能更精准地对特发性红细胞增多症病例进行分子特征分析。本文分享了一套实用且全面的JAK2未突变红细胞增多症诊断方案,强调及时准确区分红细胞增多症的生理性与病理性病因至关重要,误诊可能导致治疗不足或过度治疗。最后,亟需开展前瞻性对照研究以确定最佳管理策略。
红细胞增多相关检测项目推荐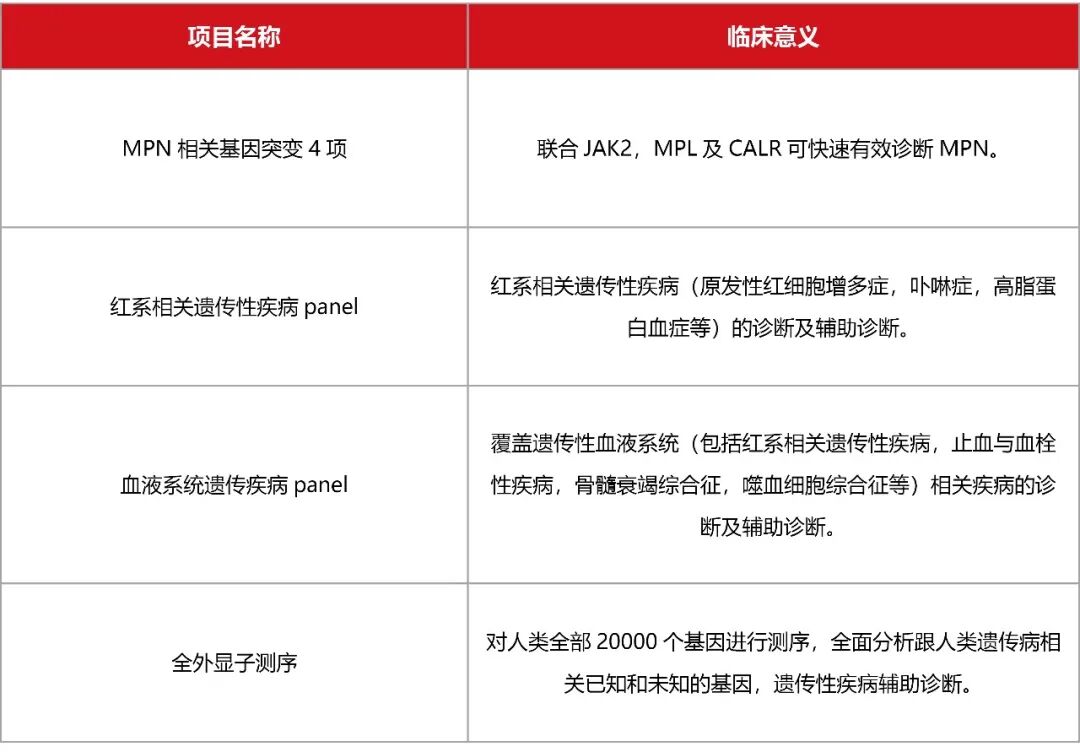
参考文献
Naseema Gangat et al.JAK2 Unmutated Erythrocytosis: 2026 Update on Diagnosis and Management.Am J Hematol. 2025 Dec;100(12):2333-2354.