AD基因诊断 | 认知障碍疾病基因诊断策略中国专家共识(附全文)
摘要 遗传相关的认知障碍疾病种类繁多、遗传方式多样、突变类型复杂,目前针对该类疾病基因变异的分类和解读,以及规范化的基因诊断流程缺乏系统性共识,为规范基因检测在认知障碍疾病诊断中的应用,本共识围绕常见遗传相关认知障碍疾病的致病基因检测方法的选择、突变位点致病性解读、基因型-表型的关系等方面,参照国际指南共识、当前研究进展以及国内专家意见制定了针对中国人群遗传性认知障碍相关疾病的基因诊断流程,以便在…
摘要
遗传相关的认知障碍疾病种类繁多、遗传方式多样、突变类型复杂,目前针对该类疾病基因变异的分类和解读,以及规范化的基因诊断流程缺乏系统性共识,为规范基因检测在认知障碍疾病诊断中的应用,本共识围绕常见遗传相关认知障碍疾病的致病基因检测方法的选择、突变位点致病性解读、基因型-表型的关系等方面,参照国际指南共识、当前研究进展以及国内专家意见制定了针对中国人群遗传性认知障碍相关疾病的基因诊断流程,以便在临床工作中应用。点击下方链接,了解更多!
认知障碍疾病是一类涉及记忆、语言、注意、执行功能和视空间功能等一个或多个认知域受损,并导致患者日常生活和工作能力减退及精神行为异常的综合征,由遗传、环境和老化等因素共同作用引起。遗传相关的认知障碍疾病种类较多,根据遗传方式不同,可分为染色体病、单基因遗传病、多基因遗传病和线粒体遗传病。
(1) 染色体病,如21三体(唐氏)综合征等;
(2) 单基因遗传病:
① 常染色体显性遗传病,如亨廷顿病(HD)、神经元核内包涵体病(NIID)、常染色体显性遗传阿尔茨海默病(多见于EOAD);
② 常染色体隐性遗传病,如伴皮质下梗死和白质脑病的常染色体隐性遗传性脑动脉病(CARASIL)等;
③ X-连锁显性遗传病,如脆性X综合征等;
④X-连锁隐性遗传病,如法布里病等;
(3) 多基因遗传病,如晚发型阿尔茨海默病(AD)等;
(4) 线粒体遗传病,如线粒体脑肌病伴高乳酸血症和卒中样发作(MELAS)等。
遗传因素在不同认知障碍疾病中的贡献度不同,其中染色体病、单基因遗传病和线粒体遗传病主要由遗传因素所致,而多基因遗传病可由遗传和环境因素等共同作用引起。
基因检测技术:
(1) 一代测序(又称Sanger测序)
(2) 二代测序(包括靶向测序、全外显子组测序和全基因组测序)
(3) 三代测序(又称长读长测序)
(4) 多重连接探针扩增技术(MLPA)和
(5) 重复引物聚合酶链式反应(RP-PCR)等。
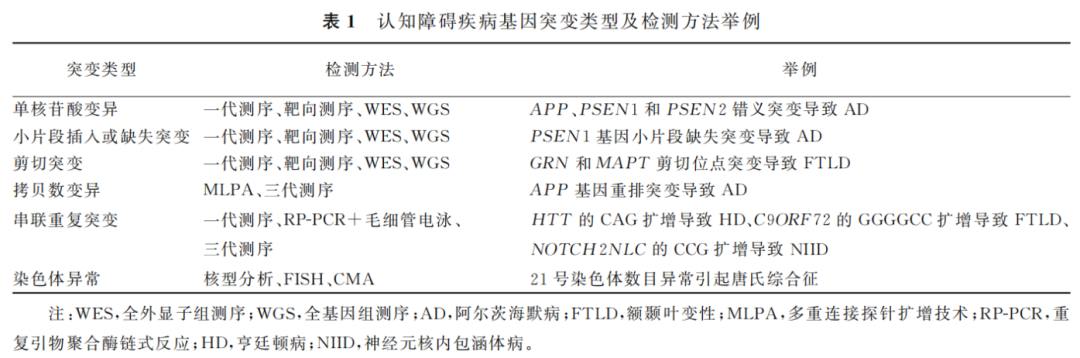
基因突变的类型:单核苷酸变异、小片段插入或缺失突变(1~50 bp)、剪切突变、拷贝数变异、串联重复突变和染色体异常等,不同认知障碍疾病根据其携带的致病基因突变类型,选择基因检测方法也存在差异,见 表1 。
认知障碍疾病基因诊断策略
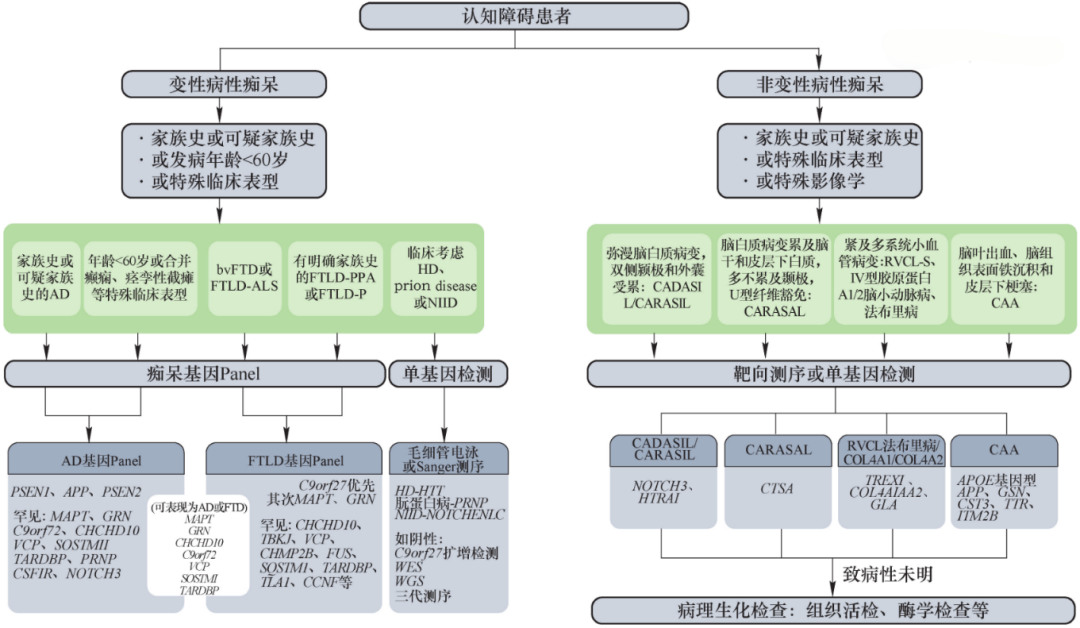
临床诊断为认知障碍患者如需基因检测,针对变性病痴呆,若患者发病年龄早、合并特殊临床表型或存在明确的家族史,则应根据其具体的临床表型选择基因Panel、Sanger单基因测序或多核苷酸重复扩展突变检测;针对非变性病性痴呆,若存在阳性家族史或可疑家族史,或特殊临床表现(如累及多系统等)或特殊的影像学改变等需要完成靶向或Sanger测序。详细的基因诊断策略见 图1 。
阿尔茨海默病
阿尔茨海默病(Alzheimer's disease,AD)是最常见的痴呆类型,占所有痴呆类型的60%~80%,临床表现以情景记忆障碍为主,伴有语言、视空间、执行功能障碍以及精神行为症状等,影响日常生活和工作能力。根据发病年龄不同,AD可分为早发性AD(early-onset AD,EOAD)(发病年龄<65岁)和晚发性AD(late-onset AD,LOAD)(发病年龄≥65岁)。2011年美国国家衰老研究所和阿尔茨海默病协会(NIA-AA)制定的AD诊断标准中提出了基因检测可作为早期诊断AD的重要手段之一。
常染色体显性遗传AD(autosomal dominant AD,ADAD)多见于EOAD,发病年龄分布在40~60岁。常见的致病基因为早老素1(PSEN1)基因(MIM:104311)、早老素2(PSEN2)基因(MIM:600759)和淀粉样前体蛋白(APP)基因(MIM:104760)。3个基因的致病或可能致病突变位点多达300余个,突变类型包括错义突变、插入/缺失突变和重排突变等。高加索人群中,约1.35%的EOAD患者携带 APP、 PSEN1和 PSEN2基因致病基因突变;中国汉族人群中,约4.15%的EOAD患者携带上述基因致病突变。其中, PSEN1基因突变占75%~80%, APP基因突变占15%~20%,而 PSEN2基因突变占比不足5%。 PSEN1致病突变主要分布在4~8号及11~12号外显子, APP致病突变主要分布在16和17号外显子, PSEN2致病突变主要分布在5和7号外显子。89%的 PSEN1突变为致病突变,相比之下,仅有47%的 APP突变和21%的 PSEN2突变为致病突变,因此,对于 APP和 PSEN2新发序列变异,判读其致病性时需谨慎。
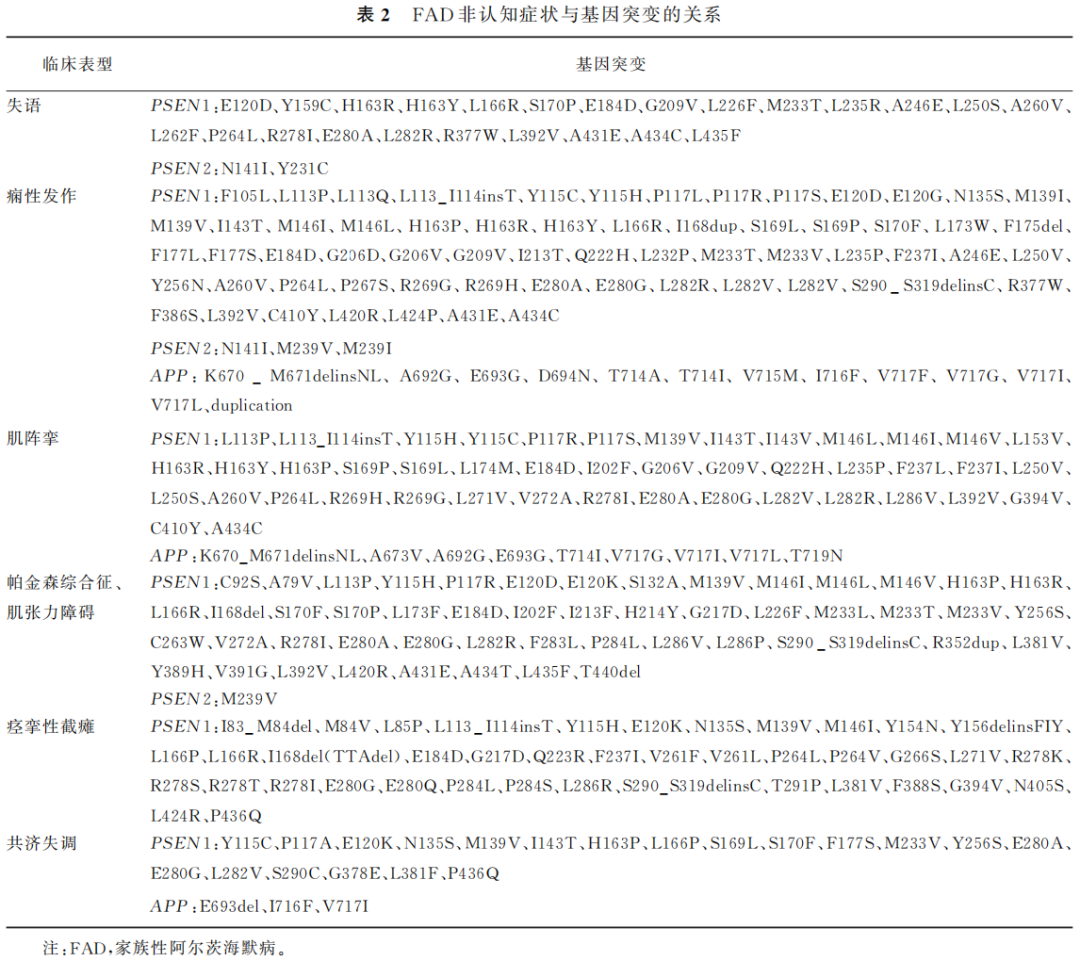
携带PSEN1基因致病突变的患者发病年龄更早,平均发病年龄在25~65岁,伴发非认知症状概率高,以非认知症状起病的平均年龄较认知症状起病的年龄晚。APP基因致病突变中75%为错义和小片段插入、缺失突变,几乎完全外显;约25%为拷贝数变异,外显率相对低,且发病年龄跨度大(34~65岁)。 APP基因致病突变携带者平均发病年龄在40~60岁,绝大多数患者以典型的遗忘综合征为主要表现,非认知症状主要包括肌阵挛和痫性发作等。 PSEN2基因致病突变最少见,其突变携带者平均发病年龄在40~70岁。 PSEN1基因突变携带者可较早出现行为改变、语言障碍、执行功能障碍及肌阵挛、痫性发作、共济失调、痉挛性截瘫、帕金森综合征、肌张力障碍等; PSEN2基因突变携带者可有失用、痫性发作、锥体外系症状等; APP突变还可表现为脑淀粉样血管病、复发性脑出血等。同一基因不同突变位点的非认知症状也具有异质性,见 表2 。由于部分AD与额颞叶变性(FTLD)难以鉴别,需通过基因检测排除如 MAPT、 GRN、 VCP、 C9 ORF72、 SQSTM1、 TARDBP、 CSF1R、 NOTCH3等基因突变。
APOE是散发性AD最重要的风险基因。相较于 APOEε3/ε3携带者,携带 APOEε3/ε4增加3~4倍AD患病风险,携带 APOEε4/ε4增加8~12倍患病风险; APOEε4也是轻度认知障碍患者向AD转化的危险因素;而 APOEε2可降低AD患病风险。最近研究提出 APOEε4/ε4应被认定为AD的第4个致病基因。 APOEε4/ε4几乎满足遗传性AD的三大主要特征:即近乎完全的疾病外显率(85岁时可高达60%外显率,已达到孟德尔遗传病的量级)、可预测发病年龄(约在65.6岁时开始出现AD症状)和病理及生物标志物的可预测性变化(几乎所有 APOEε4/ε4携带者都出现AD神经病理) 。此外,淀粉样蛋白相关影像学异常(amyloid-related imaging abnormalities,ARIA)作为Aβ单抗类药物治疗最常见不良反应,其发生机制可能是Aβ单抗清除脑实质和血管内Aβ的同时脑血管壁受损所致。其发生的主要危险因素之一为 APOEε4携带数量, APOEε4纯合携带者被列为Aβ单抗慎用人群,其发生ARIA的风险较杂合携带或未携带者明显升高,建议Aβ单抗类药物使用前应完成 APOE基因型检测,并严密监测用药期间可能出现的ARIA等不良反应。
除APOE基因外,已有80余个AD风险基因被报道,根据风险程度可分为高风险、中风险和低风险基因。 APOEε4/ε4为目前公认的AD唯一高风险基因,中风险基因包括 APOEε3/ε4、 APOEε2/ε4和 TREM2 R47 H等,低风险基因包括 ACE、 BIN1、 PLCG2和 CD33等。绝大部分风险基因对AD发病风险的贡献度有限,不建议常规对痴呆患者进行中、低风险基因检测,对于基因检测中发现的AD中、低风险基因位点序列变异的解读需谨慎。
推荐1:有明确家族史、早发AD及合并特殊临床表型的AD患者应进行基因检测。
推荐2:PSEN1突变是常染色体显性遗传AD的主要基因型;对于APP、PSEN2基因新发序列变异的致病性判读需谨慎,建议进一步完成家系共分离及功能验证。
推荐3:临床诊断的常染色体显性遗传AD患者未发现PSEN1、PSEN2和APP基因突变时,建议进一步筛查其他神经变性病相关致病基因。
推荐4:APOE基因型检测可用于轻度认知障碍患者风险分层,预测其向AD转变的风险;Aβ单抗类药物治疗前需完成APOE基因型检测,以告知发生ARIA的风险。
其他认知障碍
(一) 额颞叶变性额颞叶变性(frontotemporal lobar degeneration,FTLD)是一组以进行性精神行为异常、执行功能障碍和语言损害为主要特征的痴呆症候群,发病年龄在40~80岁,是早发性痴呆的第2位、变性病性痴呆的第3位原因。
推荐5:具有明确家族史的FTLD患者推荐基因检测。
推荐6:散发性bvFTD患者重点关注MAPT、GRN和C9ORF72;散发性FTD-ALS患者重点关注C9ORF72和TBK1;散发性FTD-PDS患者重点关注MAPT和GRN;仅推荐有明确家族史的PPA患者进行基因筛查。
推荐7:FTLD患者如高度怀疑携带致病基因突变,二代测序无阳性发现时,应通过RP-PCR完成C9ORF72重复次数检测。
(二) 朊蛋白病
朊蛋白病(prion disease),是一种人和动物共患的致死性神经系统变性病,由错误折叠的朊蛋白(PrPsc)导致大脑出现致命性损伤,主要病理表现为受累脑组织海绵样变性、胶质细胞增生及PrPsc在中枢神经系统的沉积。
推荐8:临床考虑朊蛋白病患者建议常规采用Sanger或靶向测序筛查PRNP基因,无阳性发现时建议进一步采用巢式PCR鉴定有无OPRI或OPRD突变。
推荐9:129位氨基酸位点检测可协助判断表型及预后。
(三) 亨廷顿病
亨廷顿病(Huntington disease,HD)是一种常染色体显性遗传神经退行性疾病,依据发病年龄可分为青少年型(≤20岁)、成年型(21~59岁)和老年型(≥60岁)。典型症状包括舞蹈样症状、认知障碍和精神行为异常,部分患者早期舞蹈样症状不明显,可表现为肌张力障碍、帕金森样表现、共济失调等;部分患者认知障碍可早于运动障碍出现,主要表现为执行力和注意力损害;精神行为异常表现为抑郁、易激惹、淡漠,也可出现躁狂、攻击行为、强迫、焦虑、幻觉、妄想等。
推荐10:临床拟诊HD患者推荐采用毛细管电泳筛查HTT基因CAG重复扩展突变;如无阳性发现,需进一步筛查HDL相关基因、C9ORF72基因、共济失调相关基因等。
(四) NIID
神经元核内包涵体病(neuronal intranuclear inclusion disease,NIID)是一种罕见的以中枢及周围神经系统、内脏等器官内嗜酸性透明包涵体形成为特征的变性病,大部分为散发,部分可呈常染色体显性遗传。
推荐11:认知障碍合并发作性症状、自主神经症状和/或运动症状时,且DWI显示皮髓交界区高信号或发现中重度脑白质病变,建议完善电生理检查和皮肤活检,同时采用RP-PCR或GC-PCR检测NOTCH2NLC基因GGC重复扩增次数。
(五) 遗传相关的血管性认知障碍
血管性认知障碍(vascular cognitive impairment,VCI)是指由脑血管病及其危险因素导致的认知功能障碍,包括从轻度认知障碍到痴呆的整个过程。
推荐12:血管性认知障碍患者如有明确家族史,或者呈现特殊临床表型及影像学特征,推荐行基因检测明确是否携带致病基因突变,必要时需完成相应病理检查以明确诊断。
推荐13:基因检测发现NOTCH3突变但半胱氨酸数量未发生改变时需谨慎,建议根据其他检查(如皮肤活检)进一步确认CADASIL的诊断。
推荐14:对于不明原因反复发生的腔隙性梗死、严重脑白质病变,伴早秃、腰痛、颈椎病的患者,无论其是否具有家族史,均应筛查HTRA1基因;突变后酶活性及其形成三聚体的能力评估有助于确定HTRA1杂合变异的致病性。
推荐15:血管性认知障碍患者如出现多器官系统受累,需重点关注TREX1、COL4A1/2、GLA等基因。
推荐16:临床考虑CAA患者推荐行APOE、APP、GSN、CST3、TTR、ITM2B等基因检测。
参考文献
中国老年医学学会认知障碍分会. 认知障碍疾病基因诊断策略中国专家共识(2025版). 中华老年医学杂志,2025,44(09):1212-1225.