2025中国MOGAD诊断与治疗指南 | “临床表现-影像学特征-抗体检测”三位一体!
摘要 髓鞘少突胶质细胞糖蛋白( MOG)抗体相关疾病(MOGAD)是一种中枢神经系统炎性脱髓鞘疾病,由靶向MOG的免疫球蛋白G抗体介导。MOGAD临床表现多样,包括视神经炎、急性播散性脑脊髓炎、脊髓炎、皮质脑炎、脑干脑炎等。好发于儿童和青壮年,男女患病比例相当。50%~60%的患者为复发型,反复发作后遗留神经功能残疾。MOGAD在病理学、影像学、治疗反应和结局等方面与多发性硬化及水通道蛋白4抗体阳…
摘要
髓鞘少突胶质细胞糖蛋白(MOG)抗体相关疾病(MOGAD)是一种中枢神经系统炎性脱髓鞘疾病,由靶向MOG的免疫球蛋白G抗体介导。MOGAD临床表现多样,包括视神经炎、急性播散性脑脊髓炎、脊髓炎、皮质脑炎、脑干脑炎等。好发于儿童和青壮年,男女患病比例相当。50%~60%的患者为复发型,反复发作后遗留神经功能残疾。MOGAD在病理学、影像学、治疗反应和结局等方面与多发性硬化及水通道蛋白4抗体阳性的视神经脊髓炎谱系疾病不同,是独立的疾病单元。自2020年MOGAD诊断和治疗中国专家共识发表以来,MOGAD领域取得了重大进展。为进一步提高我国的MOGAD诊治水平,中华医学会神经病学分会神经免疫学组更新MOGAD诊治指南为2025年版。点击下方链接,了解更多!
2025 中国髓鞘少突胶质细胞糖蛋白抗体相关疾病诊断与治疗指南.pdf
中枢神经系统(central nervous system,CNS)的髓鞘由少突胶质细胞膜向外延伸、围绕轴突而形成。髓鞘少突胶质细胞糖蛋白(myelin oligodendrocyte glycoprotein,MOG)表达于少突胶质细胞膜,富集于髓鞘板层的外层,约占CNS髓鞘蛋白的0.05%。2007年,O′Connor等发现以自然折叠的MOG抗原为底物所测得的抗体具有独特的临床意义:这种能识别MOG抗原空间构象的抗体在19%的急性播散性脑脊髓炎(acute disseminated encephalomyelitis,ADEM)患者中检出,提示MOG抗体与非多发性硬化(multiple sclerosis,MS)的脱髓鞘疾病存在关联。目前,以人全长MOG基因转染细胞为基质的间接免疫荧光法或流式细胞术,成为普遍认可的MOG抗体检测手段。MOG抗体绝大多数为免疫球蛋白G(immunoglobulin G,IgG)1抗体,与一组CNS炎性脱髓鞘事件密切相关,包括:视神经炎(optic neuritis)、ADEM、脊髓炎、脑干脑炎、皮质脑炎及脑膜炎等。
人口学和临床特征
目前缺乏MOGAD发病和患病的流行病学数据,来自欧洲的研究报道其发病率为(1.6~3.4)/1 000000人。与NMOSD和MS以女性多发不同,MOGAD的男女发病比例差异不明显。MOGAD可发生于各年龄阶段,<18岁儿童和20~30岁是两个发病高峰。其临床表型可随年龄而变化:年幼儿童(<9岁)以ADEM发作较多,而年长儿童(9~18岁)或成人(≥18岁)则多出现视神经、脊髓受累。视神经炎是成人最常见的首发表现。MOGAD可呈单相或复发病程,约50%~60%为复发型。与儿童相比,成人MOGAD患者有更高的复发风险。虽然多数MOGAD预后较好,但部分患者反复发作后可遗留永久神经功能残疾。
MOGAD的常见发作类型有视神经炎、ADEM、脊髓炎、脑干脑炎、皮质脑炎等。不同的发作类型可单独或以不同的组合出现,并反复发作。
一、视神经炎
MOG抗体相关视神经炎(MOG-视神经炎)可导致急性、快速恶化的视力下降,严重的视野缺损和色觉减退。常伴眼眶疼痛或同侧头痛,在眼球转动时疼痛加重。体格检查可发现相对性传入性瞳孔障碍(relative afferent pupillary defect,RAPD),急性期眼底镜检查通常可发现视盘水肿(45%~95%)。严重者可出现视盘边缘沿神经束走行的放射状出血,可能与血管内皮损害及继发的视网膜中央静脉回流障碍所致。视力下降通常较为严重,可低于0.1甚至无光感。双侧同时发生的视神经炎在MOGAD起病时较为多见(31%~58%),但复发时通常是出现单侧视神经炎。视神经炎可孤立出现,也可伴随ADEM和脊髓炎发作。
二、脊髓炎
MOG抗体相关的脊髓炎发作表现为急性起病的运动、感觉、括约肌功能障碍等症状。括约肌功能障碍尤其是尿潴留可早期出现,成为突出表现,不少患者需要保留导尿。该病急性期的运动障碍严重程度各不相同,有相当部分患者(≥50%)表现为中度到重度运动障碍(扩展残疾状态量表评分>4分)。经治疗,患者运动功能多恢复良好甚至完全恢复,但可能遗留永久性的膀胱、肠道或性功能障碍。节段性瘙痒、疼痛性强直痉挛和严重的神经病理性疼痛较少见于MOG脊髓炎,而在AQP4抗体相关的脊髓炎更常见。
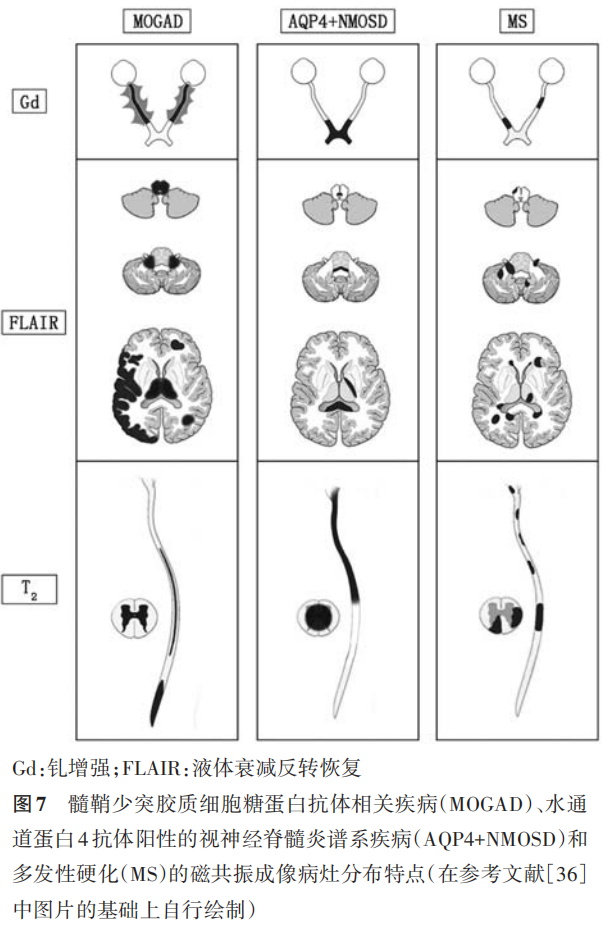
MOG脊髓炎病灶在MRI上通常纵向延伸≥3个椎体节段,也可有长、短节段病灶同时存在,病灶多位于下位胸髓、腰髓、圆锥。少数为单发或多发短节段脊髓病灶,应注意与MS鉴别。10%的患者出现典型脊髓炎临床表现时MRI无可见病灶。与MS不同,MOGAD患者的发作间歇期无症状脊髓病灶的累积非常罕见。
三、脑部综合征
1、ADEM:ADEM在MOGAD儿童患者中非常多见,是儿童的典型首发表现。约50%的ADEM患儿可检测到MOG-IgG,但在MOGAD成人患者中只有5.6%出现ADEM。MOGAD在小于9岁的儿童多表现为ADEM发作,而在年长儿童(9~18岁)多表现为视神经炎、脊髓炎,呈现向成人发作表型的逐渐转化。
2、脑干脑炎:脑干脑炎较少单独出现,多与脑部多发病灶或ADEM相伴发。脑干受累在40%的病例中是无症状的,也可表现出对应的急性症状,如共济失调和复视。脑干脑炎的MRI表现为弥漫性中脑、脑桥或延髓T 2高信号病变,沿脑干表面异常信号更为明显。单侧或双侧大的、界限不清的小脑中脚病变对MOGAD有一定的特征性。MOGAD累及极后区较AQP4+ NMOSD少见,相应的恶心、呕吐、呃逆等症状也不如AQP4+NMOSD严重。
3、脑炎和皮质脑炎:约6.7%的MOGAD可出现脑炎相关症状,表现为癫痫发作、发热、头痛、呕吐、局灶神经功能缺损、易激惹、可有意识减退。部分以癫痫为首发症状。常伴脑脊液压力、细胞数升高。出现脑炎症状时,一些患者MRI上可呈现特征性的皮质病变,称皮质脑炎。
4、其他:MOGAD可表现为孤立的或多发的颅内大病灶(假瘤样脱髓鞘),多发者在临床表型上和ADEM有重叠。孤立的小脑半球发作少见,多为脑干病灶延伸而来,典型的累及一侧或双侧小脑中脚。极少数患者出现MRI上持续存在的脑白质病变,伴进行性脑萎缩、难治性癫痫和认知功能下降。极罕见的情况下,MOGAD可有视神经以外的颅神经受累和脊神经根受累。
实验室检查
一、脑脊液常规检查
MOGAD急性发作时脑脊液呈炎性改变,但对诊断不具有特异性。超过50%的MOGAD发作时脑脊液细胞数增多,约30%的患者急性期脑脊液白细胞增至>50个/mm 3,这在MS中非常罕见。脑脊液细胞数增多在急性发作期较缓解期更常见,且在脑炎、ADEM或脊髓炎的患者中多见,在孤立性视神经炎患者中相对少见。MOGAD急性发作时可有轻度至中度的脑脊液蛋白升高。15%~20%的MOGAD患者脑脊液中有异于血清的寡克隆区带(oligoclonal band,OCB),阳性比例明显低于MS,且脑脊液OCB的存在可能是一过性的。以ADEM或脑炎为表现的MOGAD发作,约20%可有脑脊液压力升高。
二、MOG-IgG检测
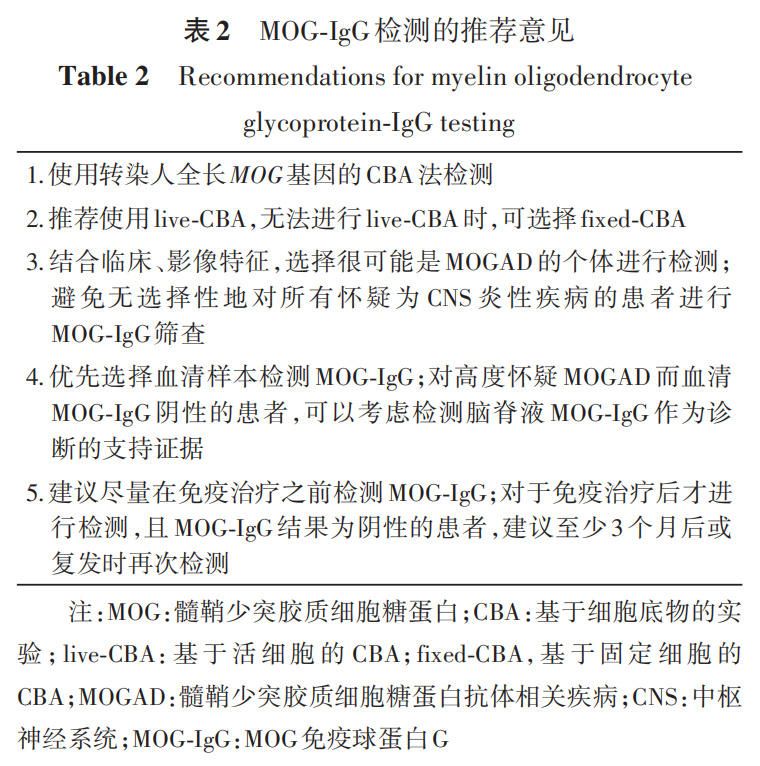
MOG-IgG检测的原则是:结合临床、影像特征,选择很可能是MOGAD的个体进行检测,以提高MOG-IgG检测的阳性预测值。不推荐无选择性地对所有怀疑为CNS炎性疾病的患者均筛查MOG-IgG。临床或影像学特征不符合典型MOGAD的患者检测出MOG-IgG,特别是结果呈低滴度时(<1∶100),可能是假阳性,需要谨慎鉴别。优先选择血清样本送检,血浆中的凝血因子可能干扰检测结果,脑脊液检测的价值尚需进一步评估。
推荐使用转染人全长MOG基因的基于细胞底物的实验(cell-based assay,CBA)检测法,于显微镜观察半定量结果。MOG-IgG主要是IgG1类抗体,检测中建议使用IgG Fc或IgG1特异性二抗。推荐使用基于活细胞的CBA(live-CBA)。无法进行live-CBA时,可选择基于固定细胞的CBA(fixed-CBA),但其特异度和敏感度与live-CBA有一定差异。不推荐使用酶联免疫吸附法(enzyme linked immunosorbent assay,ELISA)检测MOG-IgG。
MOG-IgG报告应包括定性结果(即阴性、弱阳性和明确阳性)和半定量结果(即滴度)。fixed-CBA滴度≥1∶100视为明确阳性,≥1∶10,但<1∶100,为弱阳性。对于live-CBA,也建议将滴度≥1∶100视为明确阳性,≥1∶10,但<1∶100为弱阳性。高滴度(≥1∶100)比低滴度(<1∶100)的阳性结果在重复检测时的一致性更佳,且对MOGAD诊断的阳性预测值更高。高滴度MOG-IgG与MOGAD的临床特征密切相关,可将MOGAD与AQP4+ 视神经炎或MS区分开来。低滴度MOG-IgG也可见于MS、其他神经系统疾病和健康个体,需要仔细鉴别。需注意不同实验室检测的滴度不具有完全可比性,临床解释时需要谨慎。
MOGAD患者脑脊液MOG-IgG阳性率为42.1%~61.5% ,因此单独检测脑脊液MOG-IgG的敏感度较低,也不建议常规同时检测血清和脑脊液。在血液污染的脑脊液中,阳性结果可能是由于血清抗体进入脑脊液所致。然而,少数临床影像表现符合MOGAD的患者仅脑脊液MOG-IgG阳性,而血清阴性。因此,对高度怀疑MOGAD而血清MOG-IgG阴性的患者,可以考虑检测脑脊液MOG-IgG作为诊断的支持证据。
免疫治疗可降低MOG-IgG的滴度或使MOG-IgG转阴,因此建议尽量在免疫治疗之前检测。对于免疫治疗后才进行检测,且MOG-IgG结果为阴性的患者,回顾性诊断较为困难,建议至少3个月后或复发时再次检测。
起病时血清MOG-IgG的滴度高低对预后或复发的预测价值不高。MOG-IgG持续阳性的患者,特别是MOG-IgG持续处于高滴度者,复发风险增高。但在个体水平,根据抗体滴度的动态变化来指导临床决策仍然缺乏足够证据。
推荐意见:MOG-IgG检测的推荐意见 表2 。
三、合并其他神经系统自身抗体
MOG-IgG和AQP4-IgG同时阳性的情况非常罕见,如果发生则需要仔细验证抗体检测结果是否可靠,必要时更换实验室验证。如果在视神经炎、脊髓炎或其他符合NMOSD临床特征的患者血清中检出AQP4-IgG,则不需要再检测MOG-IgG;但AQP4-IgG阴性的患者推荐检测血清MOG-IgG。
脑炎发作的MOGAD患者,可同时有脑脊液或血清抗NMDAR抗体阳性。这些患者既能符合MOGAD诊断,也能符合抗NMDAR抗体脑炎的诊断。患者可能在脑炎之前、同时或随后出现脱髓鞘事件或典型的MRI脱髓鞘病灶,应结合临床表型演变作出最终诊断。
四、合并其他系统性自身抗体或自身免疫病
与AQP4+NMOSD不同,MOGAD较少合并其他器官特异性或非器官特性自身抗体及自身免疫病。
诊断
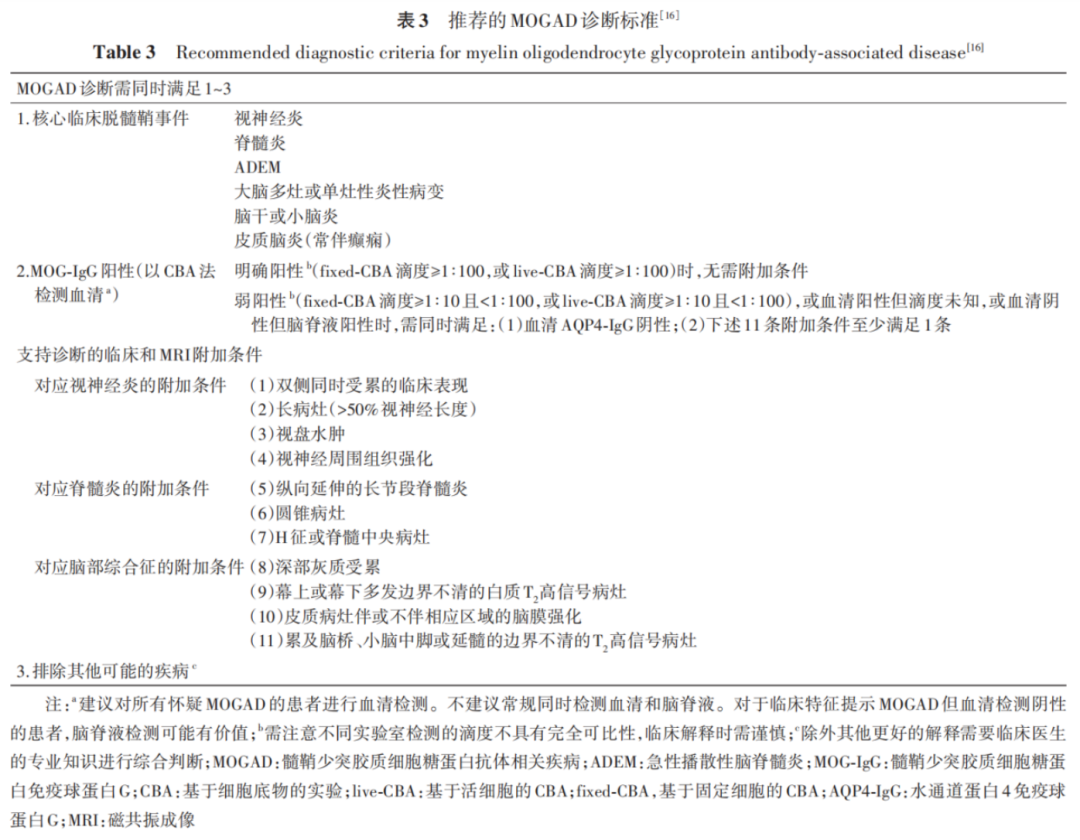
在临床和影像表现符合MOGAD的患者中,应用CBA检测法检出MOG-IgG阳性,排除其他可能的诊断,可确立MOGAD的诊断。
推荐意见:推荐使用以下诊断标准诊断MOGAD( 表3 )。
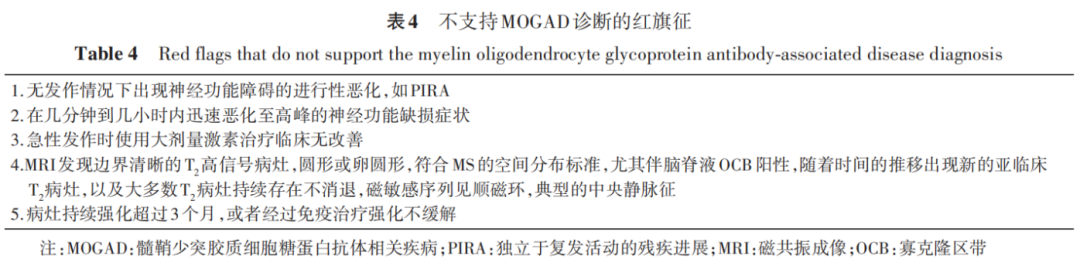
不支持MOGAD诊断的红旗征见 表4 。
鉴别诊断
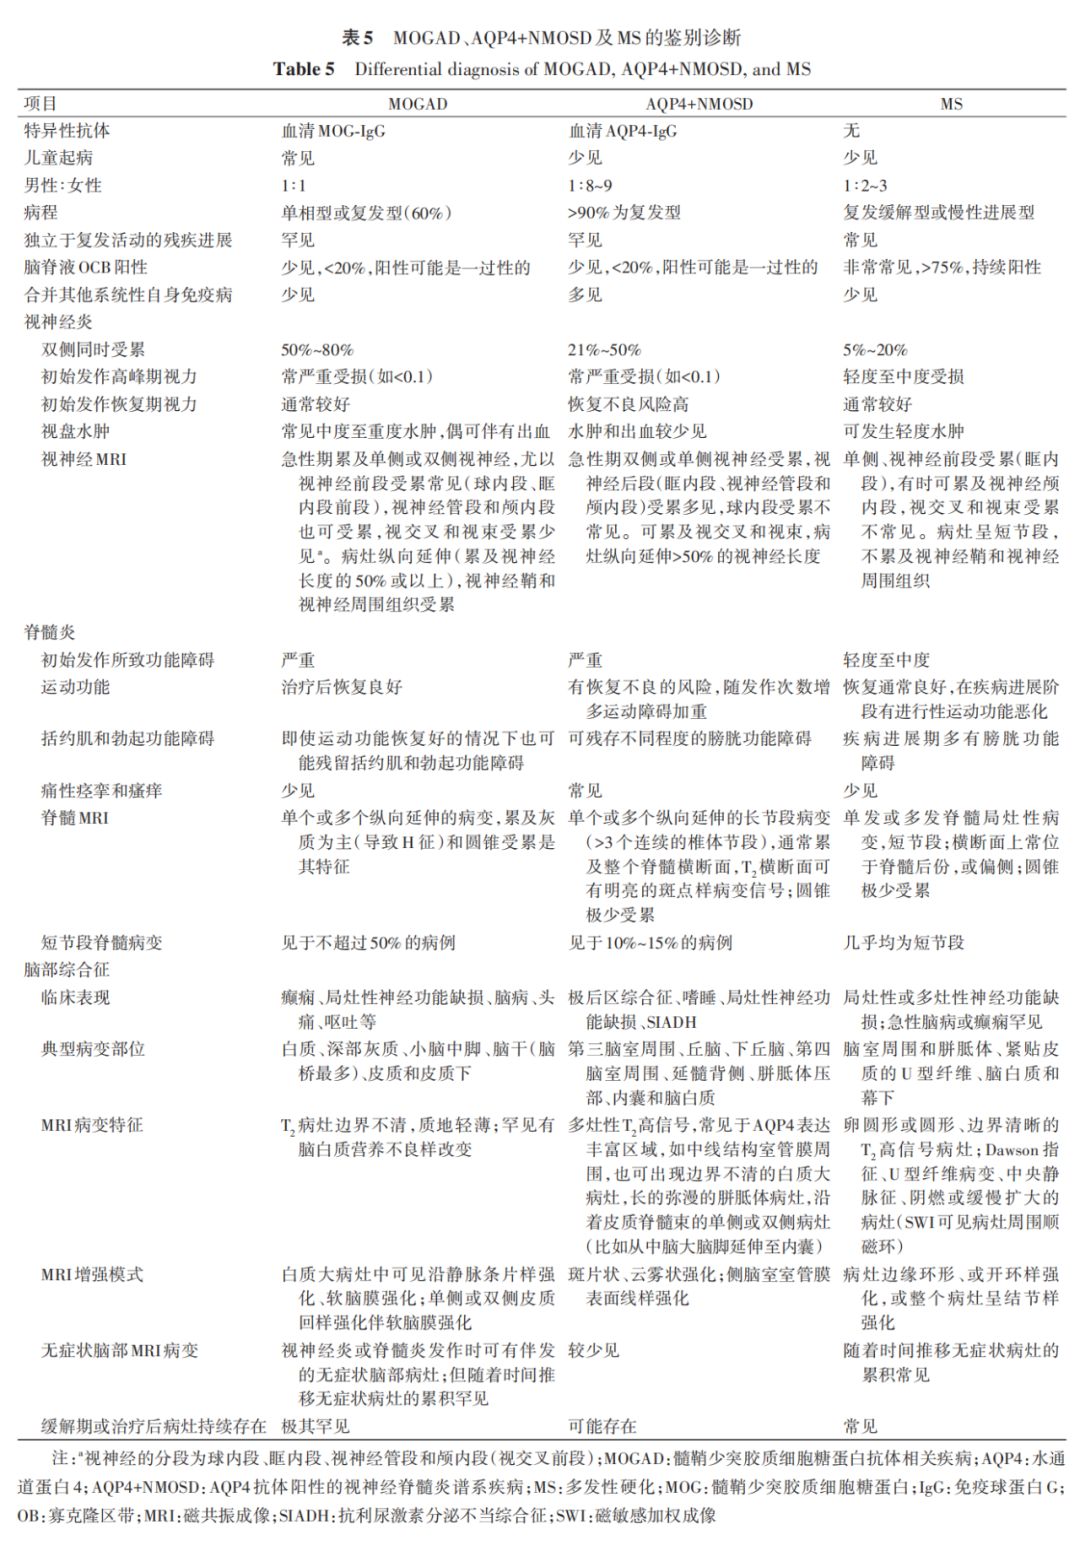
MOGAD和AQP4+NMOSD在临床和影像学上有部分重叠,需要重点鉴别。需指出,一旦诊断MOGAD,则不推荐命名其为AQP4抗体阴性的NMOSD。
MOGAD要注意和MS鉴别。2017年MS的McDonald诊断标准建议:诊断11岁以下的儿童应谨慎,因为该年龄段MS罕见,建议对这类患儿进行MOG-IgG检测。MOG-IgG假阳性常见于MS患者,在临床、影像学特征符合MS诊断的成人患者中,MOG-IgG检出率为0.3%~2.5%,不推荐在成人MS患者中普遍筛查MOG-IgG。尽管大多数MS患者的血清MOG-IgG为阴性,且大多数MOGAD患者不符合2017年McDonald标准,但确实有一些患者可能同时满足两种疾病的诊断标准,最终诊断需要具有专业知识的临床医生长期观察随访。MOGAD、AQP4+NMOSD和MS的鉴别诊断要点见 表5,疾病的MRI病灶分布特点见 图7。
治疗
目前缺乏针对MOGAD治疗的高级循证证据,其治疗方案的制定多源于一些小样本、回顾性研究,并借鉴其他中枢神经自身免疫性疾病的治疗经验。MOGAD的治疗分为急性期治疗和缓解期治疗。急性期治疗目的是快速缓解神经功能障碍;缓解期治疗旨在减少复发,又称序贯治疗。推荐的MOGAD治疗流程见 图8。
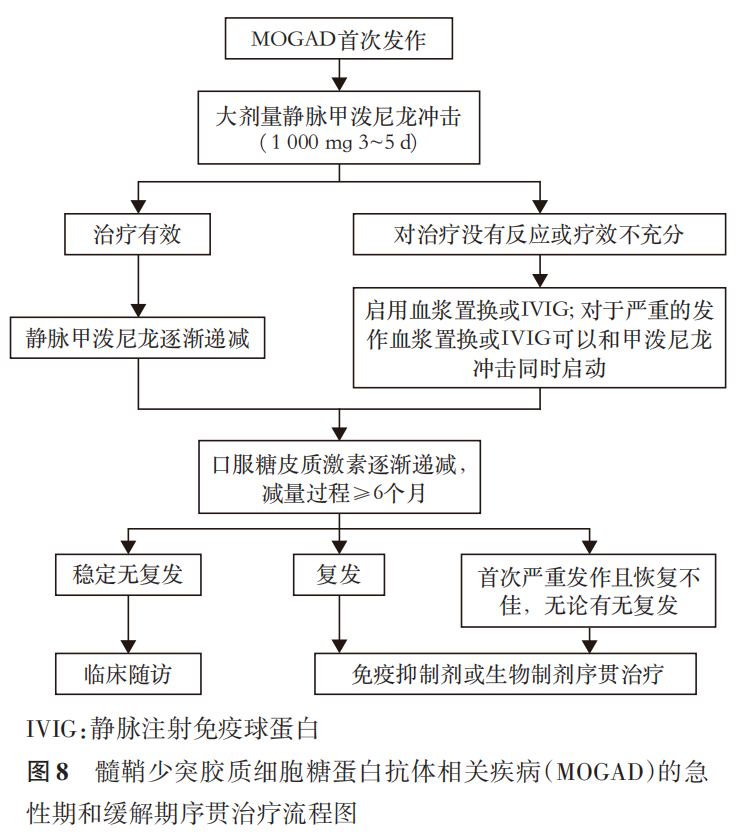
推荐意见:MOGAD急性期在排除禁忌证后应尽早启动IVMP治疗(证据水平:2b;推荐级别:B)。
推荐意见:MOGAD急性期,大剂量激素冲击治疗可以联合IVIG治疗,尤其对于发作严重对激素反应不佳的患者(证据水平:2b;推荐级别:B)。
推荐意见:对激素治疗反应差的患者,可考虑血浆置换治疗,危重患者血浆置换可以和激素冲击同时启动(证据水平:2b;推荐级别:B)。建议行血浆置换治疗5~7次,单次置换剂量以患者血浆容量的1.0~1.5倍为宜。应避免IVIG后立即行血浆置换治疗。
推荐意见:不论在儿童还是成人MOGAD患者,满足以下两条中的一条者可考虑启动序贯治疗:(1)首次发作严重且恢复不佳,遗留明显的神经功能残疾者(如恢复后扩展残疾状态量表评分仍≥2分,视力仍<0.6);(2)发作2次或2次以上者(证据水平:2b;推荐级别:B)。
推荐意见:可考虑使用硫唑嘌呤以减少MOGAD复发,在硫唑嘌呤完全起效(4~5个月)前联合使用口服糖皮质激素(证据水平:4;推荐级别:C)。
推荐意见:可考虑使用MMF减少MOGAD复发,在MMF完全起效前联合使用口服糖皮质激素(证据水平:2b;推荐级别:B)。
推荐意见:可考虑使用RTX用于预防MOGAD复发(证据水平:2b;推荐级别:B)。
推荐意见:可考虑使用托珠单抗用于预防MOGAD复发(证据水平:2b;推荐级别:B)。
推荐意见:可考虑间歇性输注IVIG以预防MOGAD复发(证据水平:2b;推荐级别:B)。
参考文献
中华医学会神经病学分会神经免疫学组. 中国髓鞘少突胶质细胞糖蛋白抗体相关疾病诊断与治疗指南(2025版)[J]. 中华神经科杂志,2025,58(07):704-720.DOI:10.3760/cma.j.cn113694-20250112-00023.