2025中国重症肌无力诊断和治疗指南 | MG诊疗策略全面优化!
摘要 重症肌无力( MG)是一种获得性神经-肌肉接头传递障碍的自身免疫性疾病,主要表现为全身骨骼肌波动性无力和易疲劳,部分患者症状在短期内迅速进展,发生肌无力危象而危及生命。激素和非激素类免疫抑制剂的应用已显著改善MG的治疗结局,近年来新型靶向生物制剂的研发上市为MG的治疗提供了更多选择。为更好地指导我国MG的诊断和治疗,中华医学会神经病学分会神经免疫学组通过查询和评价现有研究证据、结合国情,参考…
摘要
重症肌无力(MG)是一种获得性神经-肌肉接头传递障碍的自身免疫性疾病,主要表现为全身骨骼肌波动性无力和易疲劳,部分患者症状在短期内迅速进展,发生肌无力危象而危及生命。激素和非激素类免疫抑制剂的应用已显著改善MG的治疗结局,近年来新型靶向生物制剂的研发上市为MG的治疗提供了更多选择。为更好地指导我国MG的诊断和治疗,中华医学会神经病学分会神经免疫学组通过查询和评价现有研究证据、结合国情,参考相关国际共识指南,在《中国重症肌无力诊治指南(2020版)》的基础上进行更新修订编写了本指南,并对MG诊断和治疗作出推荐建议。点击下方链接,了解更多!2025 中国重症肌无力诊断和治疗指南.pdf
重症肌无力(myasthenia gravis,MG)是获得性神经-肌肉接头传递障碍的自身免疫性疾病。乙酰胆碱受体(acetylcholine receptor,AChR)抗体是最常见的致病性抗体,此外,针对突触后膜其他组分,包括肌肉特异性酪氨酸激酶受体(muscle specific tyrosine kinase,MuSK)、脂蛋白受体相关蛋白4(lipoprotein receptor-related protein 4,LRP4)等抗体均可干扰AChR聚集、影响AChR的功能及神经-肌肉接头信号传递,参与MG的发生发展。MG的全球患病率约为12.4/10万人。基于国家医院质量监测系统数据库统计结果显示,我国MG的发病率约为0.68/10万人,女性发病率略高于男性;但由于该研究仅纳入住院患者,中国MG实际发病率可能更高。MG的年龄标准化死亡率为1.86/100万人,其中呼吸系统并发症是造成MG死亡的重要原因之一。总体而言,我国MG患者的疾病负担和医疗负担情况仍较为严峻。
MG临床表现
MG可累及全身骨骼肌,典型临床特征为波动性肌无力和易疲劳,呈“晨轻暮重”,活动后加重、休息后可减轻。眼外肌最易受累,表现为对称或非对称性上睑下垂和(或)复视,是MG最常见的首发症状,可见于80%以上的MG患者。面肌受累可致面部表情肌瘫痪,表现为闭眼无力、鼓腮漏气、鼻唇沟变浅、口角下垂等。咀嚼肌受累可致咀嚼费力,进食时食物残渣滞留于齿颊间隙内。咽喉肌受累可出现言语含混、鼻音、饮水呛咳及吞咽困难等。颈肌受累可出现抬头困难或无法抬头。四肢肌受累可出现肢体无力,以四肢近端无力为著,表现为抬臂、梳头、上楼梯困难。呼吸肌无力可致气短及呼吸困难。
MG早期可单独出现眼外肌、咽喉肌或肢体肌无力。眼肌多不对称受累,其他肌群无力则多为对称性。轻症者仅肌肉疲劳时出现肌无力。肌无力常从单一肌群开始,逐渐累及其他肌群直至全身。脑神经支配肌群较脊神经支配肌群更易受累。根据受累肌群不同,MG大致可分为眼肌型MG(ocular MG,OMG)和全身型MG(generalized MG,GMG)。OMG以眼外肌受累为主,随着疾病发展可能会累及全身肌群,转化为GMG;而GMG则以全身肌群受累为主。约10%的患者在短期内症状迅速恶化,出现进行性呼吸困难,需要呼吸支持,称为肌无力危象,是MG患者最严重的临床状态和常见的死亡原因。
MG诊断
一、诊断方法
推荐意见:使用药理学检查(新斯的明试验)、电生理检查[重复神经电刺激(repetitive nerve stimulation,RNS)和(或)单纤维针极肌电图(single fiber electromyography,SFEMG)]、血清抗体检测[基于细胞底物的实验(cell based assay,CBA)]、放射免疫沉淀法(radioimmunoprecipitation assay,RIA)、酶联免疫吸附测定法(enzyme-linked immunosorbent assay,ELISA)来确诊MG,同时行胸腺影像学检查(CT或MRI)进行疾病亚组分类。
(一)药理学检查
MG的药理学检查通常采用新斯的明试验。
操作方法:成人肌肉注射甲硫酸新斯的明1.0~1.5 mg,必要时予以阿托品0.5 mg肌肉注射,以消除其M胆碱样不良反应;儿童剂量酌减(可按0.02~0.04 mg/kg用药,最大用药剂量不超过1.0 mg,10~16岁可为成人剂量的2/3)。注射前可参照MG临床绝对评分标准,选取肌无力症状最明显的肌群,记录1次肌力,注射后每10分钟记录1次,持续记录60 min。以改善最显著时的单项绝对分数,按照下列公式计算相对评分作为试验结果判定值。
相对评分=(试验前该项记录评分-注射后每次记录评分)/试验前该项记录评分×100%。相对评分≤25%为阴性,25%~60%为可疑阳性,≥60%为阳性。
(二)电生理检查
1.RNS:操作方法及结果判定:采用低频(3~5 Hz)重复电刺激神经干,在相应肌肉记录复合肌肉动作电位(compound muscle action potentials,CMAP),诊断敏感度在14%~94%,特异度在73%~100%。常规检测的神经包括面神经、副神经、腋神经和尺神经,结果以第4或第5波与第1波的波幅比值进行判断,波幅衰减10%以上为阳性,称为波幅递减。
注意事项:服用胆碱酯酶抑制剂的患者需停药12~18 h后进行检查,但需充分考虑病情。与突触前膜病变(如Lambert-Eaton肌无力综合征)鉴别时需要进行高频RNS(30~50 Hz),最后一个波较第1波波幅下降30%以上为波幅递减,波幅上升100%以上为波幅递增,上升50%以上为可疑递增;也可行“运动易化试验”替代高频RNS,即让某一神经支配的肌肉大力运动10 s,立即超强刺激该神经干,观察CMAP增幅,递增60%为异常,递增100%则高度提示突触前膜病变。
2.SFEMG:操作方法及结果判定:使用特殊的单纤维针电极测量同一神经肌纤维电位间的间隔是否延长,从而反映神经肌肉接头的功能,其敏感度在64%~100%,特异度在22%~100%。通过测定“颤抖”(jitter)研究神经-肌肉传递功能。“颤抖”时间一般为15~35 μs,超过55 μs为“颤抖增宽”,一块肌肉记录20个“颤抖”中有2个或2个以上时间>55 μs则为异常。检测过程中出现阻滞(block)也判定为异常。
适用人群:用于眼肌型MG或临床怀疑MG但RNS未见异常的患者,不受胆碱酯酶抑制剂的影响。
(三)血清抗体检测
1.抗AChR抗体。
推荐意见:AChR抗体可选用RIA、CBA和ELISA进行检测,由于CBA检测相对于RIA和ELISA具有更高的诊断准确度,建议在条件允许的情况下优先选择CBA;若ELISA或RIA的检测结果为阴性,建议用CBA进一步验证或结合临床表现和其他辅助检查进行综合判定(证据等级:Ⅱb级,推荐等级:B级)。需注意的是AChR抗体检测结果为阴性时不能排除MG诊断。
2.抗MuSK抗体。
推荐意见:MuSK抗体可选用RIA、ELISA和CBA进行检测,建议在条件允许的情况下优先选择CBA检测。若ELISA或RIA的检测结果为阴性,建议用CBA进一步验证,或结合临床表现和其他辅助检查进行综合判定(证据等级:Ⅱb级,推荐等级:B级)。
3.抗LRP4抗体。
推荐意见:LRP4可通过ELISA或CBA进行检测,但其在MG诊断中不具备特异性,不建议用于MG的首选诊断,可作为有症状MG患者的辅助诊断及亚组分类依据,以协助制订治疗方案。
4.抗横纹肌抗体。
连接素抗体和兰尼碱受体(ryanodine receptor,RyR)抗体是针对骨骼肌细胞成分的抗体。连接素抗体和RyR抗体通常见于合并胸腺瘤或晚发型MG。此外,两种抗体可能与更严重的疾病程度相关,可用ELISA或RIA法检测。
(四)胸腺影像学检查
推荐意见:CT是胸腺病变的首选影像学检查方法,但在区分某些肿块样胸腺增生与胸腺肿瘤方面存在局限性。当CT难以明确诊断时,MRI可作为补充检查手段,更清晰地显示病变内部的信号特征,从而有助于鉴别胸腺肿瘤。
二、诊断依据
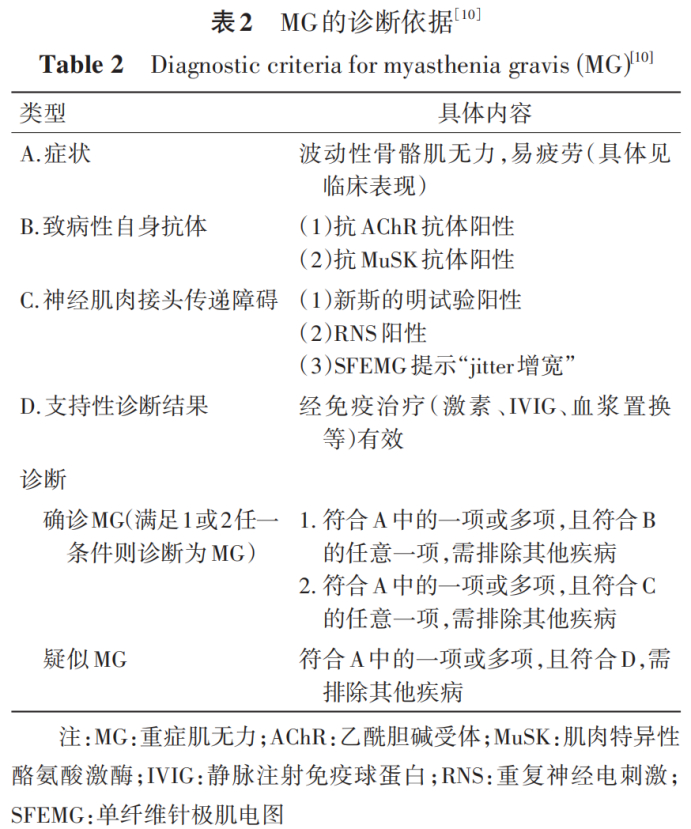
在具有典型MG临床特征A(具体见临床表现)中的一项或多项的基础上,满足B或C中的任意一项即可确诊MG( 表2 )。所有确诊MG的患者需进一步完善胸腺影像学检查以进行亚组分类。
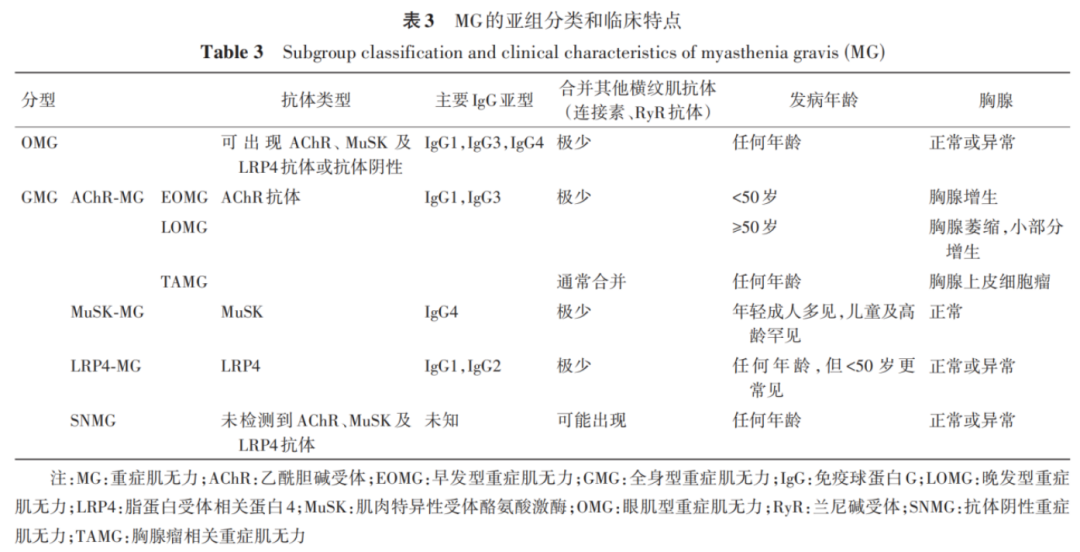
MG亚组分类和临床特点
推荐意见:对确诊的MG患者需进行亚组分类,指导精准化治疗及预后评估。
MG临床表现具有极大异质性,以血清抗体及临床特点为基础的亚组分类,对MG个体化治疗及预后评估更具指导意义( 表3 )。
MG评估
推荐意见:使用MG日常生活活动能力量表(MG-Activities of Daily Living Profile,MG-ADL)评估疾病严重程度,MG-ADL评分升高≥2分时,提示病情恶化,可结合定量MG量表(Quantitative Myasthenia Gravis,QMG)联合评估,依据疾病的严重程度,选择或调整相应的治疗方案。
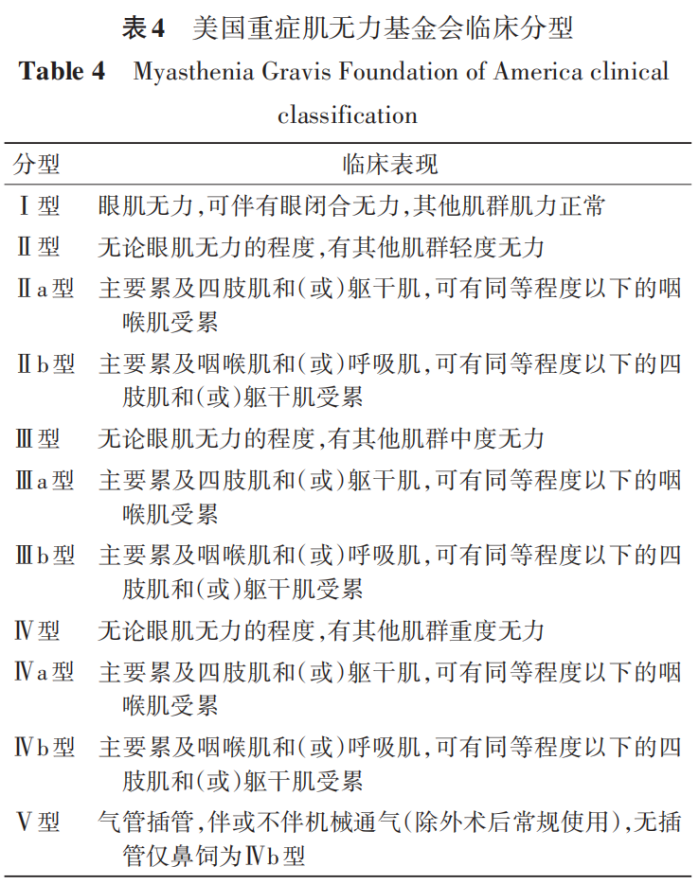
国内外指南中通常使用美国重症肌无力基金会(Myasthenia Gravis Foundation of America,MGFA)临床分型( 表4 )来划分MG症状的严重程度等级,但不应作为衡量患者治疗结果的评价工具,MG-ADL可用于评估MG患者的具体症状及对日常生活活动能力影响,从而对疾病严重程度进行评估,与QMG的相关性较好( r=0.583, P<0.001) ;MG-ADL评分减少≥2分,提示临床改善;在MG-ADL评分显示病情恶化时可结合QMG对患者病情的变化进行定量分析。
推荐意见:使用重症肌无力生活质量15项量表(Myasthenia Gravis Quality of Life 15-Item Scale,MG-QOL15)评估患者的生活质量,以确定患者对症状改善和治疗的满意度(证据等级:Ⅱb级;推荐等级:B级)。
MG治疗
推荐意见:治疗目标为达到最小症状表达(minimal symptom expression,MSE),即MG-ADL评分为0分或1分,同时治疗相关不良反应(common terminology criteria for adverse events,CTCAE)≤1级或泼尼松剂量为5~10 mg/d;若条件允许,建议启用快速起效疗法尽快实现治疗目标。
(一)传统治疗
MG的传统治疗主要包括胆碱酯酶抑制剂、糖皮质激素、免疫抑制剂、IVIG、血浆置换和免疫吸附。
(二)靶向生物制剂
目前临床上用于MG治疗的靶向生物制剂主要包括FcRn拮抗剂(艾加莫徳、罗泽利昔珠单抗、巴托利单抗、尼卡利单抗)、补体抑制剂(依库珠单抗、瑞利珠单抗、zilucoplan)、靶向B细胞治疗(利妥昔单抗、伊奈利珠单抗、泰它西普、贝利尤单抗)和靶向细胞因子白细胞介素-6受体(interleukin 6 receptor,IL-6R)(托珠单抗、萨特利珠单抗)。其中,已经被中国国家药品监督管理局批准用于MG治疗的药物为艾加莫徳、依库珠单抗、瑞利珠单抗、罗泽利昔珠单抗及泰它西普(telitacicept)。
1、FcRn拮抗剂
艾加莫德(efgartigimod)为人IgG1衍生的Fc片段,可与IgG竞争性结合FcRn,从而阻断IgG再循环,促进致病性IgG的清除。推荐意见:艾加莫德,适用于AChR抗体阳性的GMG成人患者。推荐用法:每次10 mg/kg,静脉输注;或每次1 000 mg,皮下注射。可根据患者个体状态及医疗中心的实际情况选择:方案1:起始给予1个治疗周期(每周1次,共4次),之后如需巩固每2周1次;方案2:起始给予1个治疗周期(每周1次,共4次),之后如需巩固,间隔4周进入下一个治疗周期。如患者症状控制稳定,3个周期后可考虑逐渐增加周期间隔。常见不良反应为呼吸道感染,头痛,尿路感染,感觉异常和肌痛。建议治疗期间每周评估MG-ADL以评价疗效,定期监测IgG水平。
罗泽利昔珠单抗(rozanolixizumab)为靶向FcRn的人源化IgG4单克隆抗体。推荐意见:适用于AChR抗体阳性或MuSK抗体阳性的GMG成人患者。推荐用法:420 mg(患者体重<50 kg)、560 mg(50~100 kg)和840 mg(≥100 kg),皮下注射,每周1次,6周为1个治疗周期。常见不良反应为头痛、感染、腹泻、发热、超敏反应以及恶心。
2、补体抑制剂
依库珠单抗(eculizumab)为靶向补体C5的人源化单克隆抗体,通过高亲和力特异性结合人类末端补体蛋白C5,阻断C5裂解成C5a和C5b,从而有效抑制C5a诱导的促炎细胞趋化性和C5b诱导的膜攻击复合物的形成。推荐意见:适用于AChR抗体阳性难治性GMG成人患者。推荐用法:前4周每周1次输注900 mg,第5周1 200 mg,之后如需巩固则每2周给予1 200 mg。最常见的不良反应为头痛及上呼吸道感染,最严重的不良反应为脑膜炎球菌感染风险。接受依库珠单抗治疗前至少2周需进行脑膜炎球菌疫苗接种;疫苗接种之后未满2周即开始接受本品治疗的患者,必须采用抗生素预防性治疗直至疫苗接种满2周。
瑞利珠单抗(ravulizumab)为靶向补体C5的人源化单克隆抗体,其作用机制与依库珠单抗类似。推荐意见:适用于AChR抗体阳性GMG成人患者。推荐用法:根据体重评估具体用药剂量:当患者体重为40~60 kg时,导入剂量为2 400 mg,维持剂量为3 000 mg;患者体重为60~100 kg时,导入剂量为2 700 mg,维持剂量为3 300 mg;患者体重≥100 kg时,导入剂量3 000 mg,维持剂量3 600 mg。每8周给药1次。最常见的不良反应为腹泻和上呼吸道感染。
zilucoplan是由15个氨基酸组成的大环肽,具有双重作用机制,既可通过与C5结合,抑制末端补体级联反应的激活,又可有效地阻断膜攻击复合物的形成。推荐意见:适用于AChR抗体阳性GMG成人患者(中国已递交上市申请)。推荐用法:需根据体重评估具体用量,分为16.6 mg(患者体重<56 kg)、23.0 mg(56~77 kg)和32.4 mg(≥77 kg),皮下注射,每日1次。最常见的不良反应为注射部位反应、上呼吸道感染以及腹泻。
3、靶向B细胞治疗:靶向B细胞治疗包括靶向B细胞白细胞分化抗原(cluster of differentiation,CD)20单抗和CD19单抗,以及靶向B细胞活化因子等。
利妥昔单抗(rituximab)为人鼠嵌合CD20单克隆抗体,可特异性与前B细胞和成熟B细胞膜CD20结合,导致短暂的B细胞耗竭(通常持续3~9个月)。推荐意见:利妥昔单抗可用于治疗新发MG、难治性AChR抗体阳性GMG及MuSK抗体阳性GMG。推荐用法:500 mg,每6个月输注1次。常见不良反应包括输液反应、感染(肺炎、带状疱疹、病毒性胃肠炎和胆囊炎)等。需定期监测B细胞计数、IgG、IgM水平,中性粒细胞计数及其他感染指标等,有助于判断疾病复发以及指导追加给药。
伊奈利珠单抗(inebilizumab)是特异性靶向CD19 +B细胞的人源化单克隆抗体,通过清除包括浆母细胞和部分浆细胞在内的致病性B细胞而发挥作用。
泰它西普是靶向B淋巴细胞刺激因子(B-lymphocyte stimulator)和增殖诱导配体(a proliferation-inducing ligand)的抑制剂。推荐意见:适用于治疗AChR抗体阳性GMG成人患者。推荐用法:240 mg/次,皮下注射,每周1次。最常见的不良反应为轻度上呼吸道及尿路感染、注射部位反应。
4、靶向IL-6R治疗:托珠单抗(tocilizumab)为人源化IL-6R单克隆抗体,可通过与IL-6R结合,抑制T、B细胞分化的下游信号通路而发挥治疗作用。另一靶向IL-6R的萨特利珠单抗(satralizumab)在GMG患者中进行的多中心Ⅲ期随机对照试验已完成,GMG患者在接受萨特利珠单抗治疗24周后,其MG-ADL评分改善显著优于安慰剂组( P=0.012),为IL-6信号通路在MG免疫调节中的作用提供了进一步的证据支持。
(三)胸腺切除手术
1、对于合并胸腺瘤MG患者,均应行胸腺切除,需在病情稳定时行胸腺切除手术;术后根据组织病理学结果,决定是否需要进一步治疗,如放射治疗和(或)化学治疗(证据等级:Ⅱb级,推荐等级:B级)。
2、对于非胸腺瘤AChR抗体阳性GMG患者,若年龄在18~65岁,可在疾病早期(疾病确诊后2年内,最晚不超过5年)行胸腺切除,可显著改善MG症状,减少激素和免疫抑制剂剂量(证据等级:Ⅰb级,推荐等级:A级);或可考虑选择激素和(或)非激素类免疫抑制剂或靶向生物制剂。
3、儿童及青少年MG(juvenile MG,JMG)可根据药物治疗对儿童发育的损害(如生长迟缓)而定,若经评估后JMG患者不适用于药物治疗或毒副作用较大,病情进展或多次复发,可考虑胸腺切除手术(证据等级:Ⅱb级,推荐等级:B级)。
4、OMG患者在经药物治疗无效时可以考虑胸腺切除手术(证据等级:Ⅱa级,推荐等级:B级)。
5、对于抗体阴性MG(seronegative MG,SNMG)患者,药物治疗效果不佳或不耐受的情况下,可选择胸腺切除手术(证据等级:Ⅱb级,推荐等级:B级)。
6、MuSK-MG患者不推荐行胸腺切除手术(证据等级:Ⅱb级,推荐等级:B级)。
手术方式:建议使用围术期并发症更少、住院时间更短的胸腔镜或机器人辅助的微创手术,行扩大胸腺切除(前纵隔脂肪组织清扫)(证据等级:Ⅱb级,推荐等级:B级)。
胸腺切除术后危象(postoperative myasthenic crisis,POMC)是MG患者胸腺切除术后的常见并发症,发生率约为5.6%~39.2% 。POMC可于术后立即发生,或可延迟至术后1个月内,可通过POMC的预测模型协助POMC高危患者的识别,并选择合适的手术时间。
(1)POMC术前评估:应有神经内科医生参与,以确保患者症状控制稳定,并提前计划术后干预措施。术前需进行肺功能检查,但需注意,围手术期使用胆碱酯酶抑制剂,尤其与神经肌肉阻滞剂一起使用时可能引起肌无力症状加重,以及气道管理困难(证据等级:Ⅱa级,推荐等级:B级)。
(2)POMC预防:对于存在POMC危险因素的MG患者,尤其延髓肌受累严重,术前可根据患者的实际情况、合并症以及医疗机构的可及性等,选择不同的快速起效疗法(IVIG、血浆置换、免疫吸附)或FcRn拮抗剂以控制病情,缩短术前准备时间,预防POMC的发生(证据等级:Ⅱb级,推荐等级:B级)。
(四)CAR-T细胞疗法
CAR-T细胞疗法能够靶向B细胞/浆细胞表面分子[如CD19/B细胞成熟抗原(B-cell maturation antigen)],从而有效清除B细胞/浆细胞,改善MG的症状。
CAR-T细胞治疗MG具有高特异性和持久疗效的优势,但CAR-T细胞激活和释放细胞因子可能引起全身性炎症反应。同时CAR-T细胞疗法也面临脱靶效应、技术难度高等挑战。未来需要通过更大样本量的临床试验和长程观察来获得CAR-T治疗MG的循证证据。
参考文献
中华医学会神经病学分会神经免疫学组. 中国重症肌无力诊断和治疗指南(2025版)[J]. 中华神经科杂志,2025,58(07):721-741.DOI:10.3760/cma.j.cn113694-20250120-00041