综述 | 自身免疫性周围神经病抗体
摘要 自身免疫性周围神经病是一组由免疫介导的异质性周围神经疾病,吉兰 -巴雷综合征(GBS)和慢性炎性脱髓鞘性多发性神经根神经病(CIDP)是急性和慢性形式的典型代表。过去几十年中,已发现针对周围神经系统抗原并导致部分患者周围神经损伤的致病性抗体,这些抗体的检测具有诊断和治疗意义,已推动GBS和CIDP诊断流程的修订。GBS的诊断基于临床标准,无需系统性检测抗神经节苷脂抗体,但当 GBS(GM1-…
摘要
自身免疫性周围神经病是一组由免疫介导的异质性周围神经疾病,吉兰-巴雷综合征(GBS)和慢性炎性脱髓鞘性多发性神经根神经病(CIDP)是急性和慢性形式的典型代表。过去几十年中,已发现针对周围神经系统抗原并导致部分患者周围神经损伤的致病性抗体,这些抗体的检测具有诊断和治疗意义,已推动GBS和CIDP诊断流程的修订。GBS的诊断基于临床标准,无需系统性检测抗神经节苷脂抗体,但当 GBS(GM1-IgG)、MFS(GQ1b-IgG)或急性感觉共济失调综合征(GD1b-IgG)诊断不确定时,抗神经节苷脂抗体检测阳性可支持临床诊断。抗MAG-IgM和抗双唾液酸IgM分别是诊断抗MAG抗体神经病和CANOMAD 综合征及双唾液酸抗体谱系神经病的关键,有助于将这些疾病与CIDP区分开。近年来,针对郎飞结CNTN1、CASPR1、NF140、NF186或NF155等致病性抗体的发现推动了该领域发展。这些抗体定义了特定临床特征(对传统治疗反应差或部分有效,对CD20单抗治疗反应良好)和病理特征(郎飞结破坏但无明显炎症)的患者亚群,从而确立了“自身免疫性郎飞结病”诊断类别,并将“抗郎飞结抗体”纳入临床常规检测。本综述旨在为临床提供自身免疫性周围神经病临床评估中抗体应用的实用参考。自身免疫性周围神经病(ANs)是一组罕见的周围神经(PNs)疾病,其发病的免疫机制尚未完全明确。然而,在自身免疫性周围神经病患者体内检测到针对周围神经结构的抗体,有助于更深入理解这些疾病的异质性发病机制。尽管自身抗体的发现已成为四十年来的研究热点,但近年来针对郎飞结细胞黏附分子的致病性抗体的相关报道,进一步激发了该领域的研究兴趣。
抗体已成为诊断AN的实用工具,有助于根据潜在疾病机制将患者分为不同亚群,并优化治疗策略以改善预后。抗体检测不能替代AN正式诊断流程,但如果使用得当,尤其是采用合适的检测技术,就能优化这一诊断过程。然而,临床病程、表型及电生理检查结果,依然是决定是否对疑似AN患者进行自身抗体检测的关键指征。本综述将探讨:与AN各临床表型相关的抗体种类,以及为何需要检测这些抗体并尝试发现新抗体,以改善AN患者的诊疗管理。
检测什么?
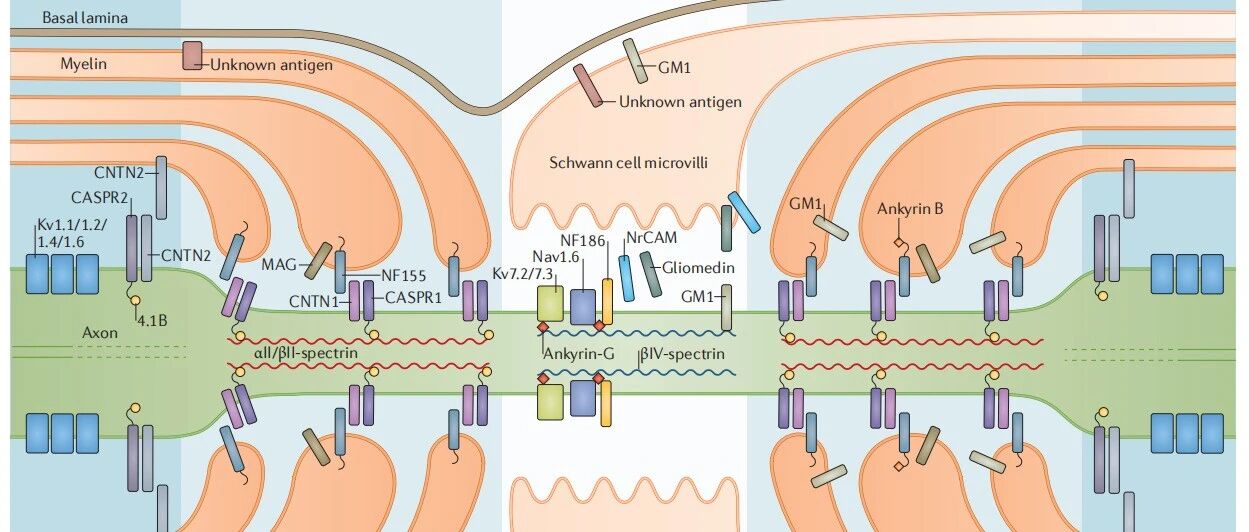
可采用系统性方法根据临床表现对AN进行分类:1、按疾病起病时间划分:(1)急性(病程<4周)、(2)亚急性(病程4-8周)、(3)慢性(病程>8周);2、按主要临床表现划分:(1)感觉型或感觉共济失调型、(2)运动型、(3)感觉运动型;3、按电生理检查结果划分:传统上可分为(1)脱髓鞘型、(2)轴索型。近年来,学界提出了一个新的分类:“自身免疫性郎飞结病”,特指因郎飞结功能障碍导致可逆性传导阻滞的周围神经病,可伴或不伴轴索变性。下文将详细阐述与上述部分表型相关的抗体种类,以及疑似AN患者的抗体检测流程(见图 1)。图1 AN抗体:相关临床综合征与诊断分类、临床应用、致病性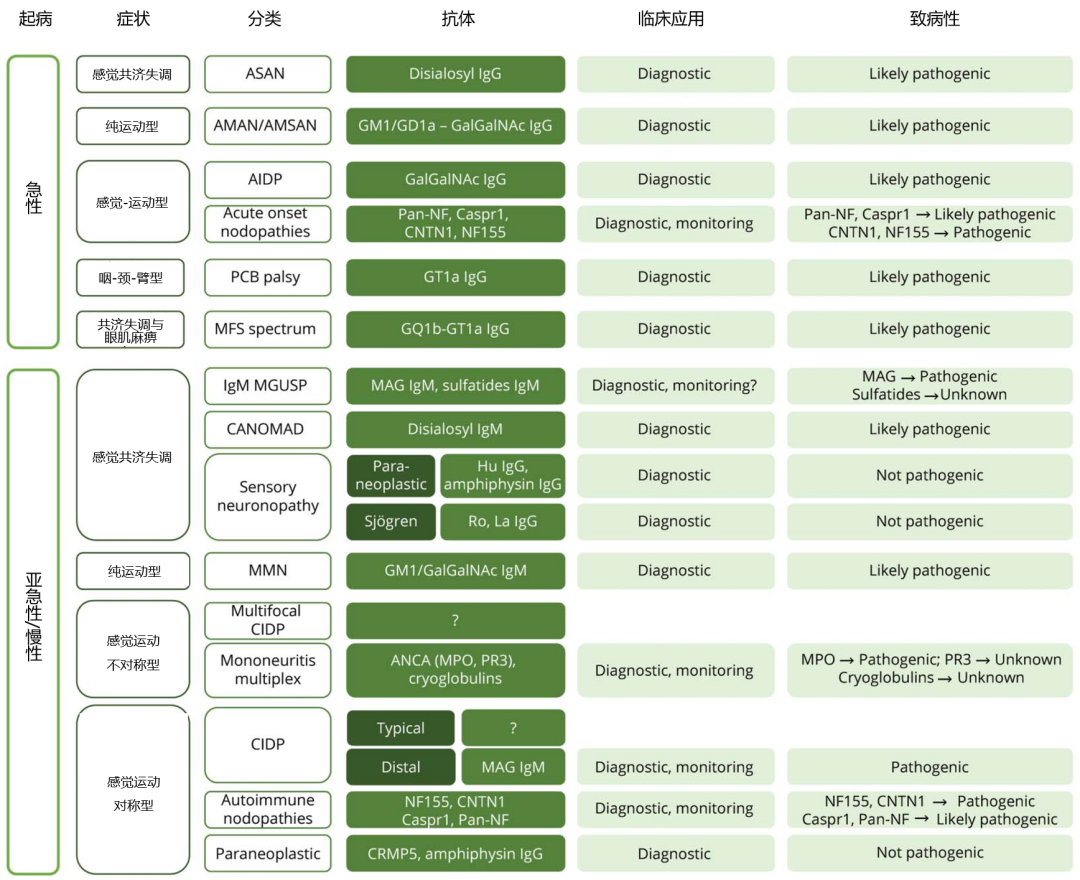
ASAN,急性感觉共济失调性神经病;AMAN,急性运动轴索性神经病;AMSAN,急性运动感觉轴索性神经病;AIDP,急性炎性脱髓鞘性多发神经根神经病;Acute onset nodopathies,急性起病的郎飞结病;PCB palsy,咽-颈-臂型麻痹;MFS spectrum,Miller-Fisher综合征谱系;MGUSP,意义未明的单克隆丙种球蛋白病相关多发性神经病;CANOMAD,慢性共济失调性神经病(chronic ataxic neuropathy)、眼肌麻痹(ophthalmoplegia)、IgM副蛋白(immunoglobulin M paraprotein,IgM paraprotein)、冷凝集素(cold agglutinins)和双唾液酸抗体(disialosyl antibodies)的英文首字母,是一种罕见的综合征;Sensory neuronopathy,感觉神经元病;MMN,多灶性运动神经病;Multifocal CIDP,多灶性慢性炎性脱髓鞘性多发性神经根神经病;Mononeuritis multiplex,多发性单神经炎 ;CIDP,慢性炎性脱髓鞘性多发性神经根神经病;Autoimmune nodopathies,自身免疫性郎飞结病;Paraneoplastic,副肿瘤性;Disialosyl IgG,抗双唾液酸IgG 抗体(GD1a、GD1b、GD2、GD3等)。
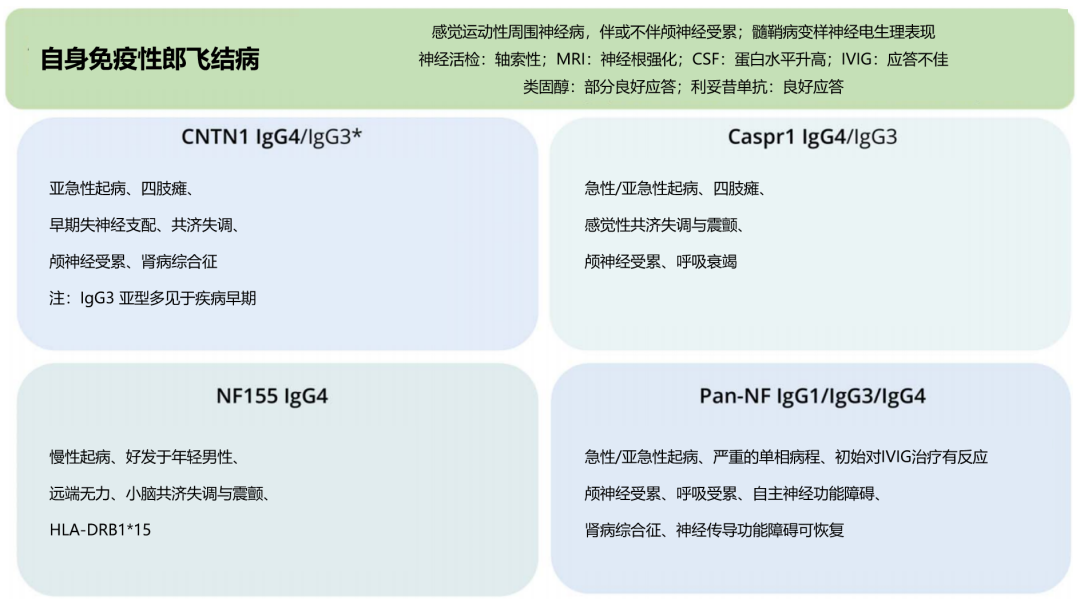
图2 自身免疫性郎飞结病:提示应检测抗郎飞结抗体的关键特征
为何检测?
抗体是自身免疫性神经病(autoimmune neuropathies, AN)诊断过程中的实用工具。它们可帮助识别可能从免疫调节治疗中获益的患者,还可能辅助发现全身性疾病或潜在基础疾病。此外,AN相关抗体的发现,已助力深入理解特定亚型AN的免疫发病机制,且这些抗体是多种类型AN中关键的效应机制。因此,应鼓励旨在寻找驱动那些尚未发现特异性自身抗体的AN患者免疫反应抗原的研究。综上,尽管指南不主张对吉兰-巴雷综合征(GBS)患者进行系统性抗神经节苷脂抗体检测以辅助诊断,但检测 GD1b-IgG有助于急性感觉共济失调性神经病的鉴别诊断;而GQ1b-IgG的存在可提高MFS诊断确定性。反之,GQ1b-IgG阴性则应引发对MFS诊断的质疑。同样,当诊断存在不确定性时,GM1-IgG阳性可为临床怀疑提供支持和验证。对于慢性感觉共济失调性神经病,MAG-IgM与抗双唾液酸IgM抗体的识别,在抗MAG神经病及 CANDA/CANOMAD谱系神经病的正确诊断与规范治疗中起着关键作用。这些抗体还有助于将这些疾病与IgM单克隆丙种球蛋白病相关的CIDP区分开来。此外,高滴度GM1-IgM可识别多灶性运动神经病(MMN)以及对静脉注射免疫球蛋白(IVIg)治疗有效但使用类固醇可能加重病情的下运动神经元综合征(LMNS)患者。此外,抗郎飞结抗体在自身免疫性郎飞结病的诊断中起着关键作用,且已被证实可用于检测亚临床疾病活动度及预测临床复发:根据我们的临床经验,定期检测抗郎飞抗体有助于更早发现复发,并及时开具免疫抑制治疗方案。基于上述原因,经规范流程检测的疾病特异性抗体,是AN患者诊断、预后、病情监测和治疗选择的关键生物标志物,应成为所有神经科医师和神经肌肉专科医师临床诊疗常规中的必备工具。参考文献
Pascual-Goñi E, Caballero-Ávila M, Querol L. Antibodies in AutoimmuneNeuropathies: What to Test, How to Test, Why to Test. Neurology. 2024 Aug27;103(4):e209725. doi: 10.1212/WNL.0000000000209725. Epub 2024 Aug 1. Erratumin: Neurology. 2025 Feb 11;104(3):e210298.